论文题目:Distorted high-entropy interface facilitates efficient catalysis for accelerated reversible hydrogen storage in magnesium hydride
期刊:Advanced Powder Materials
DOI:https://doi.org/10.1016/j.apmate.2026.100459
微信链接:https://mp.weixin.qq.com/s/yXXknij9Sxrl2HJ4VK88Hw
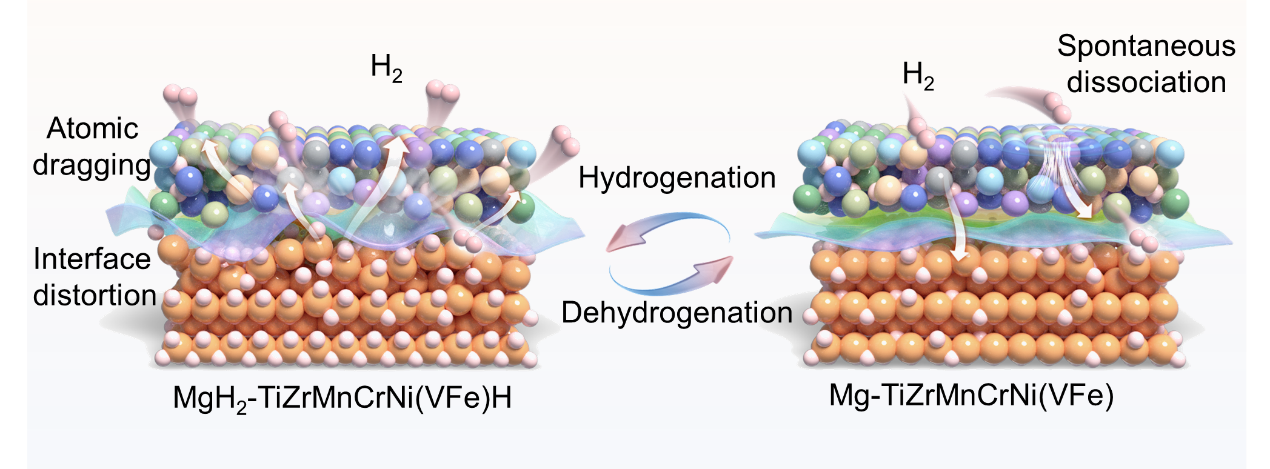
利用原子拖拽效应,通过掺杂高熵合金氢化物使MgH2表面发生高度畸变,进而弱化其界面处的Mg–H键合强度,以显著改善吸/放氢动力学性能。与此同时,脱氢后的高熵合金可自发促进H2解离,从而使镁基改性体系在150–200 °C下即实现数分钟内快速加氢。
01 文章摘要
高熵合金(HEA)因其多元素协同所引发的几何效应与电子效应,展现出独特的催化潜力。本研究引入TiZrCrMnNi(VFe)高熵合金氢化物(HEAH)作为MgH2的高效催化剂,整个吸放氢催化过程中未生成第二相。通过原子拖拽效应,HEAH在MgH2表面诱发高度畸变结构,进而弱化界面处的Mg–H键合,显著提升吸/放氢动力学性能。得益于界面键合弱化及氢溢流效应的增强,该畸变界面使脱氢温度降低74 °C(由272 °C降至198 °C),同时将活化能降低30%(从113.45 kJ/mol减少至79.29 kJ/mol)。另一方面,脱氢后的HEA可在无能垒条件下自发促进H2解离,从而实现镁基催化体系快速加氢,在200 °C下1分钟内即可达到6.30 wt%的储氢量,该性能优于目前已报道的大多数HEA改性的MgH2复合体系。此外,HEA及其界面的优异结构稳定性有效抑制了吸/放氢循环过程中的材料团聚,从而保证了循环稳定性。综上所述,本工作构建了一种畸变激活的HEA界面,成功破解了动力学性能与循环稳定性之间的权衡难题,为MgH2实现高效且可逆的储氢提供了可行路径。
02 研究背景
MgH2因其高储氢容量(7.60 wt%)、资源丰富和成本低廉,被认为是一种极具前景的固态储氢材料。然而,其热力学稳定性高、脱氢温度偏高、反应动力学缓慢,以及在循环过程中易发生颗粒团聚等问题,严重制约了其规模化应用。为克服这些瓶颈,研究者们已探索了纳米结构化、合金化及催化剂掺杂等多种改性策略,其中催化剂掺杂因操作简便且易于放大而尤为受到关注。通过球磨引入催化剂,可有效细化晶粒、增加比表面积并在MgH2中引入缺陷,从而降低反应能垒,从动力学和热力学两方面提升储氢性能。已有研究表明,多种过渡金属及其化合物具有催化活性,其中多价态过渡金属(如Ti、V、Fe、Co、Ni、Cr等)因电子结构可调而表现出尤为突出的催化效果。
近年来,高熵合金(HEA)凭借其多组分协同效应对几何结构和电子结构的调控能力,在能源与催化领域展现出巨大潜力。已有研究证实,多种HEA体系可显著降低MgH2的脱氢温度、加快吸/放氢速率并改善循环稳定性。然而,目前的研究主要集中在高熵催化剂本身的优化(如电子结构调控和负载量优化),而对催化剂与MgH2之间独特的界面效应关注不足,这已成为深入理解催化机制和发展新型体系的重要障碍。
针对上述问题,本工作聚焦于HEA氢化物(TiZrCrMnNi(VFe)-H)与MgH2界面的畸变及原子拖拽效应,发现该界面可显著改变Mg–H键合构型,有效降低脱氢能垒,同时脱氢后的HEA还具有优先加氢特性,使体系在200 °C下1分钟内即可达到优异的储氢容量。尤为重要的是,该高熵界面结构在循环过程中能有效稳定物相结构,从而为调控MgH2储氢性能提供了一条全新策略。
03 创新点
(1)高熵氢化物将其高度畸变特性传递至MgH2表面,显著改变界面结构。
(2)脱氢后的高熵合金表面可自发实现H2无能垒自发解离。
(3)所制备的高熵催化剂-MgH2复合体系的快速等温吸/放氢动力学性能优于大多数已报道的结果。
(4)有效抑制MgH2在循环过程中的颗粒团聚,赋予材料优异的循环稳定性。
04 文章概述
(1)采用球磨法制备TiZrCrMnNi(VFe) HEAH/MgH2复合体系,优化确定20 wt%掺杂量与60 h球磨为最佳工艺条件。XRD表明球磨后HEAH衍射峰完全消失,但SAED与HR-TEM仍清晰观察到氢化物(200)晶面的0.226 nm晶格条纹,证实HEAH在基体中保持短程有序结构。SEM显示HEAH的引入使MgH2颗粒尺寸减小、表面粗糙度增加,EDS面扫证实各组成元素在基体中均匀分布,为后续界面协同催化奠定了结构基础。
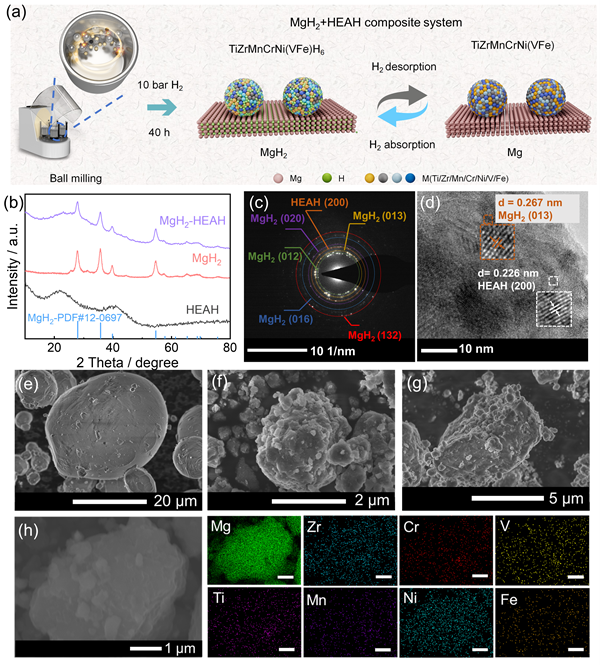
图1 MgH2-HEAH的制备流程示意图及微结构表征.
(2)PCT曲线显示,MgH2-HEAH在300–350 °C范围内呈现清晰平台特征,平台压略高于原始MgH2。Van’t Hoff拟合表明两者脱氢焓变(~78–79 kJ/mol)与熵变(~139–141 J/mol/K)高度接近,证实HEAH的引入并未改变Mg/MgH2体系的本征热力学路径,其核心作用在于动力学调控而非热力学修饰。
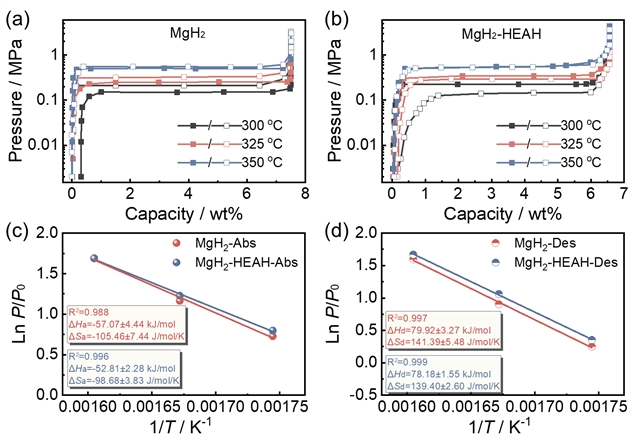
图2 球磨态MgH2和MgH2-HEAH的热力学吸放氢性能.
(3)TPD与等温脱氢测试表明,HEAH使MgH2初始脱氢温度由272 °C降至198 °C(降幅74 °C),300 °C下5分钟内释放6.4 wt%氢气,性能优于多数报道的HEA改性体系。DSC结合Kissinger拟合得出脱氢活化能从113.45 kJ/mol显著降低至79.29 kJ/mol(降幅约30%),从动力学角度定量证实了HEAH的催化有效性。
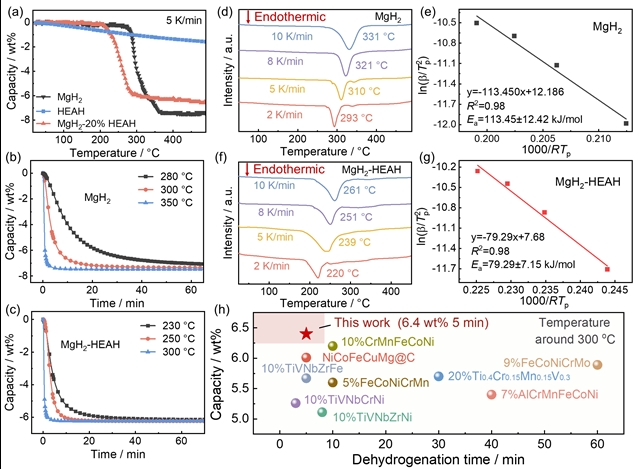
图3 球磨态MgH2和MgH2-HEAH的放氢性能对比分析.
(4)DFT计算揭示了HEAH(001)/MgH2(110)界面的畸变效应与电荷重分布。GPA应变分析表明界面存在显著各向异性晶格畸变。Bader电荷分析显示,界面处HEA组分向MgH2传输电子,且沿c轴方向H原子电荷转移量随配位数增加而递增。键长统计表明界面区域Mg–H键明显伸长,COHP分析进一步量化证实界面处ICOHP值(−0.38)仅为非界面区(−0.90)的42.2%,源于反键态的出现及H与HEA金属原子间成键,从而弱化Mg–H键、降低脱氢能垒。
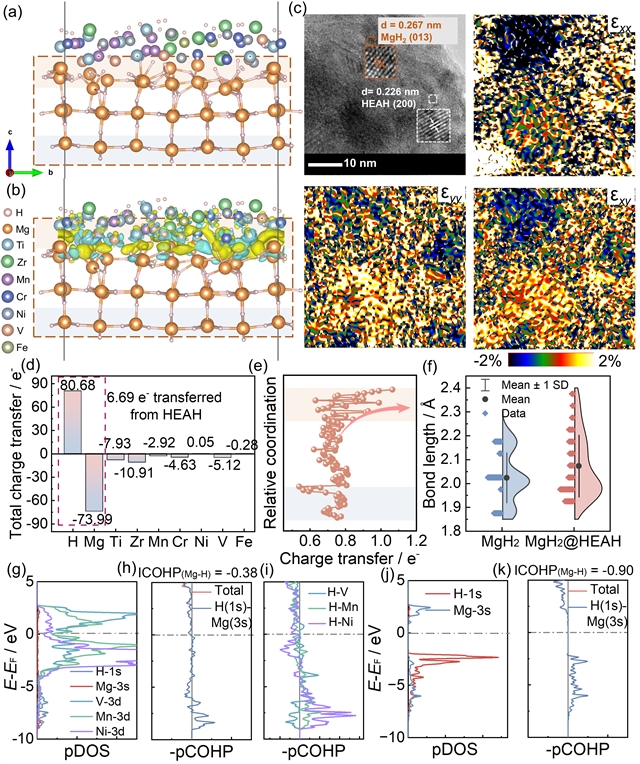
图4 MgH2+HEAH体系的放氢性能提升机理.
(5)等温加氢曲线显示,200 °C下MgH2-HEAH仅需1分钟即达6.30 wt%饱和容量,而原始MgH2需12分钟。Hirooka模型拟合表明,200 °C时初始加氢速率常数为原始MgH2的21倍。DFT计算揭示,脱氢态HEA表面可实现H2无能垒(0 eV)自发解离,而纯Mg表面需克服1.41 eV能垒,使HEA兼具高效氢解离中心与原子氢快速传输通道的双重功能,从本源上解释了优异加氢动力学的起源。
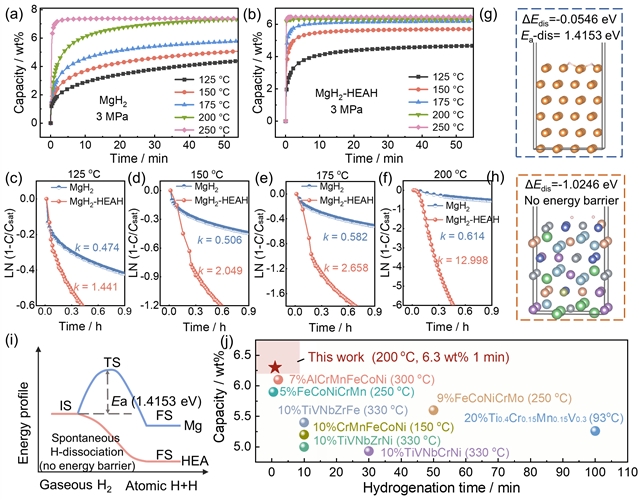
图5 球磨态MgH2和MgH2-HEAH的吸氢性能对比分析.
(6)XRD与TEM追踪了MgH2-HEAH在球磨、脱氢及再加氢过程中的物相演化。脱氢后体系由Mg与C14相HEA组成,再加氢后同步恢复为MgH2与HEAH,整个循环中未生成Mg-HEA金属间化合物。SAED与HR-TEM验证了脱氢态Mg/HEA两相共存及再加氢态MgH2/Mg/HEAH三相共存,证明HEA/HEAH作为独立“氢穿梭体”可逆工作,既避免副反应又保障了有效储氢容量。
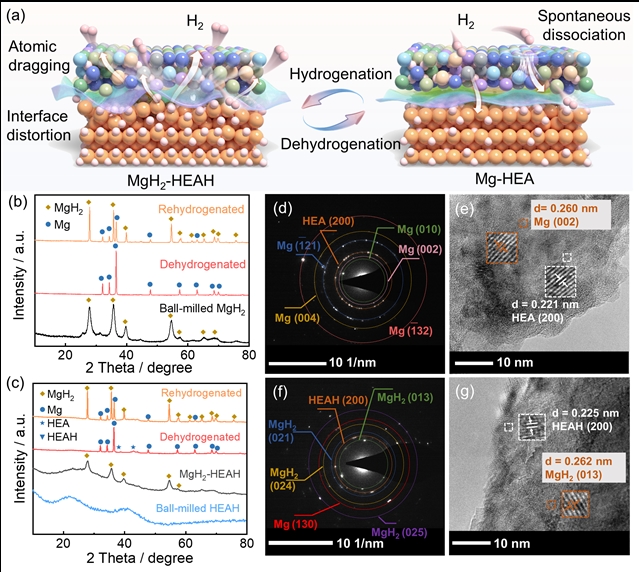
图6 MgH2-HEAH的可逆脱/加氢过程.
(7)10次吸放氢循环后,MgH2-HEAH脱氢与加氢容量保持率分别达98.4%和97.4%,仅衰减0.10 wt%与0.16 wt%。XRD与TEM确认循环后仍保持三相共存,无新相生成。SEM显示循环后颗粒表面孔隙发育但未出现团聚,EDS证实各元素仍均匀分布,无偏析。优异的循环稳定性归因于高熵催化剂自身的结构稳健性及其与MgH2之间牢固的界面结合,有效抑制了颗粒团聚与相分解,为破解动力学与循环稳定性的权衡难题提供了可行路径。
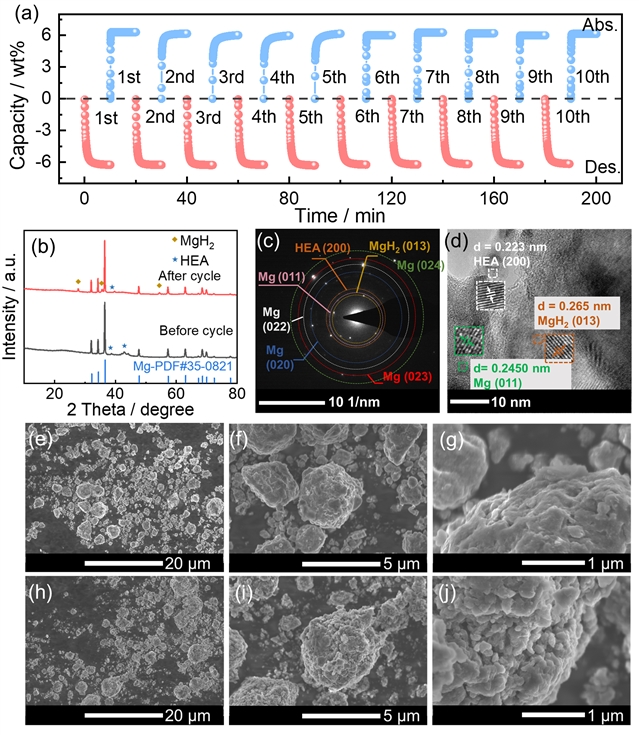
图7 MgH2-HEA的循环稳定性分析.
05 启示
MgH2储氢性能的优化并非依赖单一催化路径,而是高熵合金氢化物界面畸变效应与脱氢态HEA自发氢解离机制的协同贡献。HEAH通过原子拖拽弱化界面Mg–H键,将脱氢活化能降低约30%、脱氢温度降幅达74 °C;脱氢后HEA表面实现H2无能垒解离,使体系在200 °C下1分钟内达到6.30 wt%储氢容量。同时,高熵催化剂的结构稳定性及其与MgH2的牢固界面结合,有效抑制颗粒团聚与相分解,10次循环容量保持率超98%。该工作表明,构建畸变激活的高熵界面可有效破解MgH2储氢中动力学性能与循环稳定性的权衡难题,也为其他轻金属氢化物的催化改性提供了可借鉴的设计思路。
引用信息:Panpan Zhou, Jiaxin Wang, Nuo Lei, Qianwen Zhou, Li Wang, Chengguo Yan, Chengguang Lang, Guoquan Na, Lei Zhang, Hai-Wen Li, Mohammad Ismail, Jianchuan Wang, Lixin Chen, Xuezhang Xiao, Distorted high-entropy interface facilitates efficient catalysis for accelerated reversible hydrogen storage in magnesium hydride. Adv. Powder Mater. 6(2027)100459. https://doi.org/10.1016/j.apmate.2026.100459
扫二维码 查看全文
原文链接:https://www.sciencedirect.com/science/article/pii/S2772834X26000679
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。