|
|
|
|
|
配位工程精准构筑Ir–Nx单原子催化剂CO2加氢制甲酸 |
|
|
论文题目:Coordination engineering directs d-band center optimization for efficient CO2 hydrogenation to formic acid on Ir–Nx single-atom catalysts
期刊:Advanced Powder Materials
DOI:https://doi.org/10.1016/j.apmate.2026.100449
微信链接:https://mp.weixin.qq.com/s/bneVO04Q5ORHw-EYi650vA
1. 文章摘要
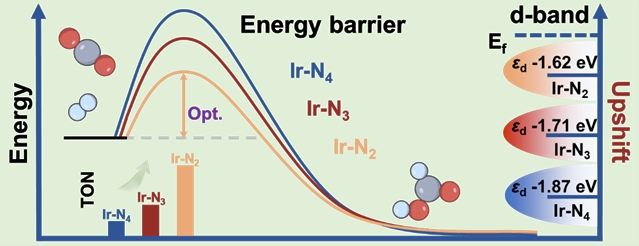
深入探究催化剂的电子结构,既是实现其理性设计的基石,也是揭示其在CO2加氢制甲酸反应中构效关系的关键。基于此,中国石油大学(华东)王林等提出了一种配位工程策略,通过合成一系列具有不同N配位数(x = 4、3、2)的Ir–Nx催化剂,精准调控Ir单原子位点的电子结构并考察其催化性能。实验结果表明,Ir–N2催化剂表现出卓越的催化活性,其转换数(TON)高达19,400,显著优于目前已报道的大多数多相催化剂。实验与理论模拟发现,Ir–N2位点中Ir配位数的降低有效调控了Ir活性中心的电子云分布,增大了d轨道的电子占据数,并诱使d带中心上移。这种有利的电子结构促进了反应物的活化并稳定了关键中间体,从而降低了反应的总体能垒。本工作通过电子调控建立了配位几何与催化性能之间的直接关联,为CO2转化中的高性能单原子催化剂提供了可推广的设计原则。
2. 研究背景
将大气中的二氧化碳与绿氢转化为甲酸,既能实现碳资源循环利用,又能储存氢能,是实现碳中和的重要路径,但目前仍受限于催化效率和选择性不足。催化剂的电子结构(如d带中心)直接决定了反应物活化和中间体吸附行为,因此通过调控金属-载体作用、尺寸效应、合金化或配位环境等方式优化电子结构,是提升CO2加氢制甲酸催化性能的关键策略。单原子催化剂为构效关系研究提供了理想模型,但目前认识仍偏描述性,亟需建立更深入、更具预测性的电子结构调控理论,以指导高效催化剂的设计。
3. 创新点
(1) 活性位点微环境精准调控策略:通过调控Ir单原子位点的N配位数,构建系列配位环境可调的Ir–Nx(x = 4, 3, 2)催化中心,实现对Ir单原子配位结构的精准构筑与系统研究。
(2) 不饱和配位活性位点的电子效应:低N配位数设计显著提升Ir活性位点的电子云密度,同时诱导d带中心上移,有利于增强底物吸附与活化能力。
(3) 电子结构与催化性能的关联构建:从电子结构层面出发,将电子结构优化与催化功能提升相关联,在电子层面建立了催化性能的预测性描述框架。
4. 文章概述
4.1 催化剂电子结构分析及设计合成
为在实验前建立催化剂设计原则,首先对一系列Ir–Nx(x = 4、3、2)单原子模型进行了DFT计算。结果表明,Ir–N2具有较高的电子密度(Ir电荷为0.379 e)和d带中心(–1.62 eV),明显优于Ir–N4(0.766 e, –1.87 eV)和Ir–N3(0.512 e, –1.71 eV)。DFT计算验证了通过配位工程可有效调控Ir中心的电子结构,并筛选出低配位Ir–N2作为最有潜力的催化剂候选体系。基于上述理论预测,进一步开展了实验合成。通过在ZIF-8骨架中原位包封Ir前驱体制备Ir–acac@ZIF-8后经可控热解(800 ℃、900 ℃、1000 ℃),成功制备碳基Ir–Nx(x = 4、3、2)单原子催化剂。
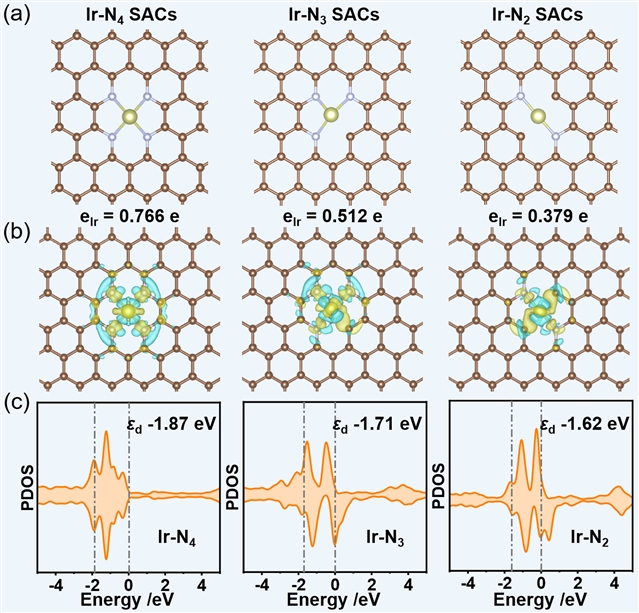
图1. (a) Ir–N4 SACs、Ir–N3 SACs和Ir–N2 SACs的理论模型。(b) Ir–Nx SACs中Ir的电荷。插图:Ir–Nx SACs的差分电荷密度图。(c) Ir–Nx SACs中Ir d轨道的投影态密度(PDOS),及其对应的d带中心。
4.2 催化剂结构表征
表征结果显示,Ir–Nx(x = 4、3、2)中Ir物种均是以单原子的形式均匀分布。Ir–N键强度随配位数降低而逐渐减弱,拟合得到其平均配位数分别为3.9、3.2和2.1。
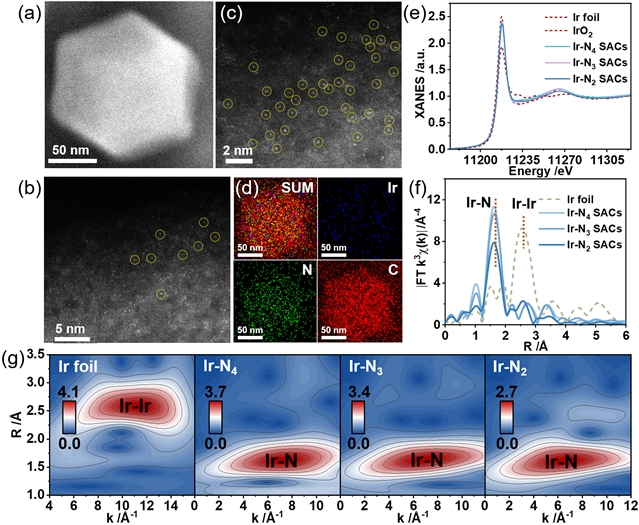
图2. (a) Ir–N2 SACs菱形十二面体的高角环形暗场扫描透射电镜(HAADF-STEM)图像。(b)和(c) Ir–N2 SACs的HAADF-STEM图像,孤立Ir单原子用黄色圆圈标出。(d) Ir–N2 SACs的能量色散X射线元素分布图,包括Ir、N和C。(e) Ir箔、IrO2、Ir–N4 SACs、Ir–N3 SACs和Ir–N2 SACs在Ir L3-edge的归一化XANES谱图。(f) Ir箔、IrO2、Ir–N4 SACs、Ir–N3 SACs和Ir–N2 SACs在Ir L3-edge的傅里叶变换EXAFS谱图。(g) Ir箔、Ir–N4 SACs、Ir–N3 SACs 和 Ir–N2 SACs的Ir L3-edge WT-EXAFS谱图。
4.3 催化剂催化CO2加氢制甲酸性能
在催化CO2加氢制甲酸反应中,Ir–N2 SACs表现出最优的催化活性,表观活化能低至73.5 kJ·mol-1。同时,其在较长反应时间内仍保持较高的催化活性,TON最高可达19400,优于已报道的大部分单原子催化剂。
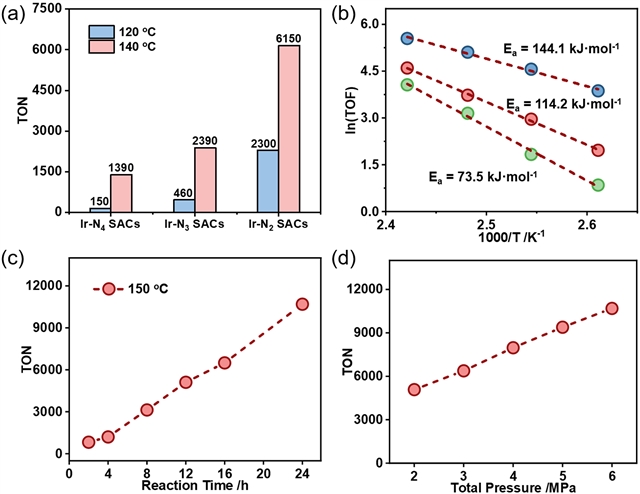
图3. (a) Ir–N4 SACs、Ir–N3 SACs和Ir–N2 SACs在不同反应温度下的催化性能。(b) Ir–N4 SACs、Ir–N3 SACs和Ir–N2 SACs的阿伦尼乌斯曲线图。(c) Ir–N2 SACs催化性能随时间变化曲线。(d) Ir–N2 SACs在不同反应气体压力下的催化性能。反应条件:5 mg催化剂,10 mL 1 M KHCO3溶液,6 MPa(CO2/H2 = 1/1),150 °C,24 h。所有数值均为三次重复测量的平均值(误差≤ 5%)。
4.4 结构-性能之间线性关系
结果显示,催化剂的d带中心与d带电荷均与其催化活性呈现良好线性关系,即d带中心上移或d电子数增加均能增强催化活性,其中Ir–N2表现出最优的电子结构组合。
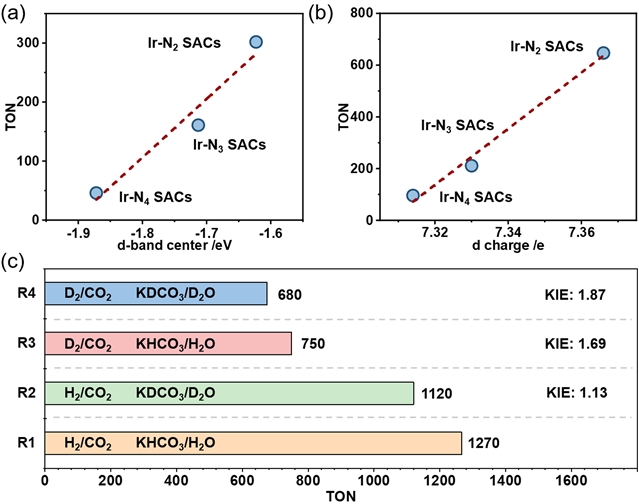
图4. (a) 不同Ir–Nx SACs催化性能与d带中心的相关性。(b) 不同Ir–Nx SACs催化性能与d带电荷的相关性。(c) Ir–N2催化剂催化CO2加氢反应中的动力学同位素效应。所有实验值均为三次重复测量的平均值(误差≤ 5%)。
4.5 机理研究
DFT计算表明,Ir–N2上CO2加氢制甲酸的反应能垒最低(决速步TS3为0.49 eV,远低于Ir–N4的0.72 eV和Ir–N3的0.61 eV),归因于其更强的H2吸附能力和更优的电子结构(d带中心上移、d带电荷增加),从而解释了Ir–N2最优的催化活性。
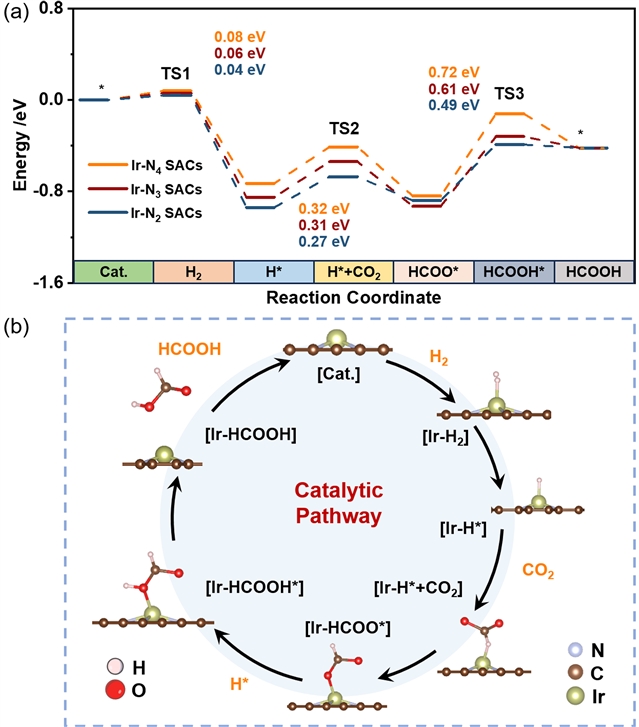
图5. (a) 不同Ir–Nx SACs上CO2加氢制甲酸反应路径能量的比较。(b) Ir–Nx SACs上CO2加氢制甲酸可能反应路径的示意图。
5. 启示
本研究通过系统调控Ir单原子位点的配位环境,实现了从电子结构到催化性能的精准关联,为通过配位层调控预测催化活性提供了确凿证据,同时为原子级精确的多相催化剂设计提供了基础框架,将目标结构调控与期望功能输出相连接。
引用信息:Yuankang Xu, Lin Wang, Yuanying Liu, Linghao Liu, Yanzhuo Zhao, Tao Shu, Fanqiang Meng, Hang Wang, Tong Wei, Yichao Huang, Zhuangjun Fan, Coordination engineering directs d-band center optimization for efficient CO2 hydrogenation to formic acid on Ir–Nx single-atom catalysts. Adv. Powder Mater. 5(2026)100449. https://doi.org/10.1016/j.apmate.2026.100449
扫二维码 查看全文
原文链接:https://www.sciencedirect.com/science/article/pii/S2772834X26000576
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。