|
|
|
|
|
Angew 原位EPR揭示共价有机框架储钠过程中的自由基演变机制 |
|
|
论文信息
研究背景
钠资源丰富且成本低廉,使得钠离子电池(SIBs)在大规模储能网络中极具应用前景。然而,Na+较大的离子半径和迟缓的扩散动力学给负极设计带来了严峻挑战,常常导致材料容量受限、倍率性能不足以及循环寿命欠佳。共价有机框架(COFs)因其结构可编程、多孔通道有序以及氧化还原活性位点丰富,为构建下一代有机负极提供了一个独特的平台。然而,COFs的电化学储能过程通常伴随局域电子重新分布和短寿命自由基中间体的生成,由于缺乏直接的实验证据,自由基中间体在储钠过程中的具体演变机制依然是未解之谜,这严重阻碍了高性能有机电极的理性设计。
工作简介
近日,青岛大学李强教授课题,开发了一种高结晶度的β-酮烯胺连接的共价有机框架(BT-COF-AA)。该材料在5 A g-1的大电流密度下,实现了超过10000次的超长循环稳定性。更重要的是,研究团队引入了原位电子顺磁共振(EPR)波谱技术,首次实现了对瞬态自由基中间体的时间分辨与直接观测,清晰阐明了其连续的钠离子存储机制。结合密度泛函理论(DFT)计算,该工作不仅揭示了自由基介导的电荷存储机理,更为高倍率、长寿命有机电极材料的设计提供了坚实的物理基础。该文章发表在国际顶级期刊Angewandte Chemie International Edition上。马春荣、王婷、张凤玲为本文共同第一作者。
核心内容
与依赖晶格迁移或相变的传统无机电极不同,基于COF的有机储能机制主要涉及局域电子分布的变化和瞬态自旋活性物质(自由基)的生成。这些分子级别的电荷转移过程由于缺乏显著的长程结构变化,使得常规的基于衍射的原位表征技术无法捕捉关键的反应事件。本研究引入原位EPR光谱,旨在直接探测充放电循环过程中电极内部未成对电子(自由基)的生成、稳定与转化过程,这对于理解有机材料的倍率性能和循环寿命起源至关重要。
原位EPR光谱实时追踪自由基的动态演变
EPR强度与自旋参数的耦合演化描绘了BT-COF-AA中三步Na+存储路径。共轭自由基中间体在高电压下出现,随后在中压区呈现一个可逆的中间体转换窗口,该窗口表现出最强的交换窄化效应(放电时约1.0–1.1 V;充电时约1.4–1.6 V),这与自由基数量增加和交换耦合增强相一致。在深度钠化条件下,电极达到以Na?配位为主的准稳态,很可能伴随着部分向闭壳层(抗磁性)物种的转化。这种分步行为在结构上与BT–N和C=O位点处的协同氧化还原/配位作用相一致,为COF负极的高可逆性和快速动力学提供了分子层面的机理解释。
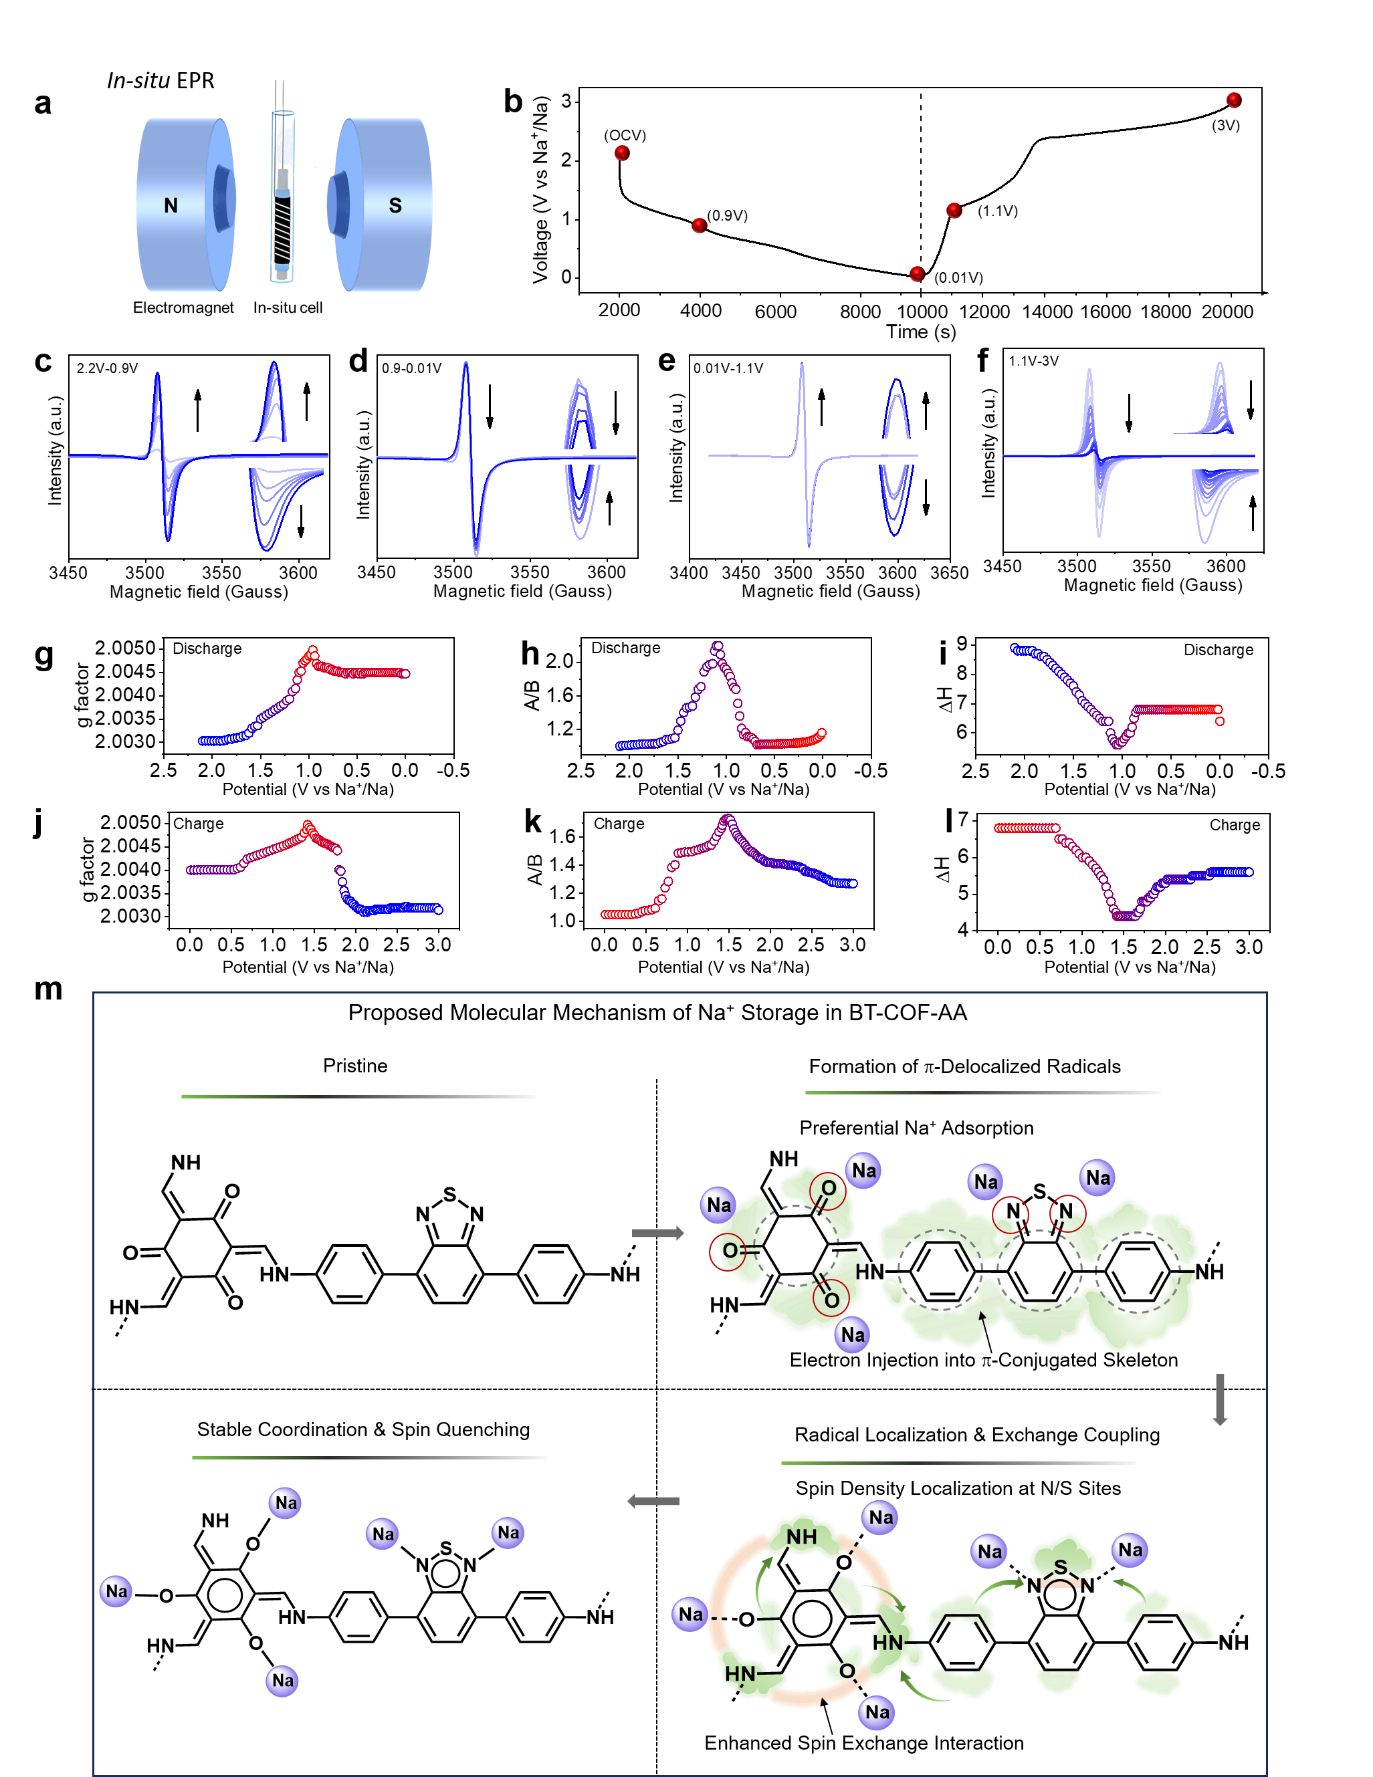
图1. (a) 原位EPR测试装置与原位电池组装结构示意图。(b) 充放电曲线。(c, d) 分别为从开路电压(OCV)放电至 0.9 V (c) 以及从 0.9 V 放电至 0.01 V (d) 期间的原位EPR谱图。(e, f) 分别为随后从 0.01 V 充电至 1.1 V (e) 以及从 1.1 V 充电至 3 V (f) 期间的原位EPR谱图。插图:局部放大的信号共振区域。(g-l) 充放电过程中 (g, j) 因子、(h, k) A/B比值及 (i, l) 线宽的演变趋势。(m) 提出的BT-COF-AA电极储钠分子机制。
结论
本工作成功构建了一种具备超长循环寿命的β-酮烯胺COF储钠负极。通过前沿的原位EPR波谱技术与理论计算深度结合,精确勾勒了框架中Na+在杂原子位点的阶梯式配位、自由基的稳定化以及电子的动态离域过程。这一分子级别的深层机制不仅解释了BT-COF-AA优异电化学性能的来源,更为未来理性设计且精准调控高活性有机电极材料提供了全新的微观视角与方法学支撑。
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由Wiley出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。