|
|
|
|
|
中国石油大学王林、吴传德Angew:邻近双铱协同重构CO2加氢制DMF反应路径 |
|
|
论文信息
研究背景
DMF是一种重要的极性非质子溶剂和化工/制药合成的关键中间体,其绿色合成路线(CO2+H2+DMA→DMF+H2O)虽具吸引力,但因涉及三种底物协同活化而面临较高的动力学能垒,这对催化剂的设计提出了较高要求。均相分子催化剂凭借其卓越的结构可编程性,为应对这一挑战提供了强大的平台。然而,常规的单个金属中心以逐步的方式介导H2裂解、CO2插入和胺甲酰化过程,不可避免地累积高活化能垒,且无法规避在一个位点上组装三个独立分子所固有的熵成本,这是单核催化剂固有的动力学瓶颈。因此,需要一种更具变革性的策略来同步实现多底物活化,并大幅降低整体反应能垒。
为克服这一根本性局限,中国石油大学(华东)王林和吴传德等在Angewandte Chemie上发表了题为“Proximal Ir–Ir Cooperativity for Reprogramming the CO2-to-DMF Hydrogenation Pathway”的最新研究成果。本研究设想从单核反应性向双核协同性进行范式转变,以重塑反应路径,其中两个邻近的金属中心可同步活化不同的底物,将具有挑战性的三分子过程转变为动力学有利的低能垒路径(图1)。基于此,本研究报道了一种配体工程和双活性位点协同策略,通过合成一系列由具有不同电子效应(-H、-OH)的酰胺配体支撑的、结构明确单核和双核Ir催化剂来实现。优化的双核架构将利用空间限域效应来协调一致的底物活化,同时次级配位层中的?OH将极化金属-氢键以促进H2裂解。
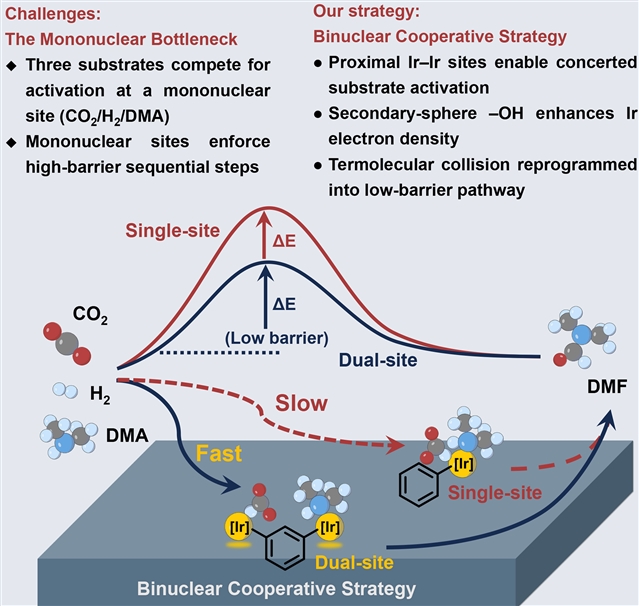
图1. 单核催化剂所面临的动力学瓶颈以及本研究提出的Ir–Ir协同策略示意图
图文解析
单核催化剂通过精密的配体工程可以获得可观的催化效率(图2a),但它们从根本上受到顺序活化机制的限制。因此,本研究设想了一种双核结构,其中两个邻近的金属中心可以协同活化多种底物,可能提供一种变革性策略来绕过这一瓶颈。本研究设计合成了三种Cp*Ir(III)配合物(图2b),分别为单核Cp*Ir(III)(PBA)(1)、单核Cp*Ir(III)(HPBA)(2,带有-OH)和双核Cp*Ir(III)(Bis-HPBA)(3,带有–OH)。在初始条件下进行了催化探究,这些结果确立了两种基本的构效关系。首先,–OH官能团凭借其给电子能力调控Ir中心的电子密度,使得含羟基单核催化剂(2)的TON相较无羟基类似物(1)提升了约一个数量级。其次,双核催化剂3的催化活性显著超过其含羟基的单核类似物2。这种近乎翻倍的产率提供了有力证据,表明3中两个邻近的Ir中心以协同而非独立方式运作,从而实现了比单一位点本质上更为高效的催化路径。
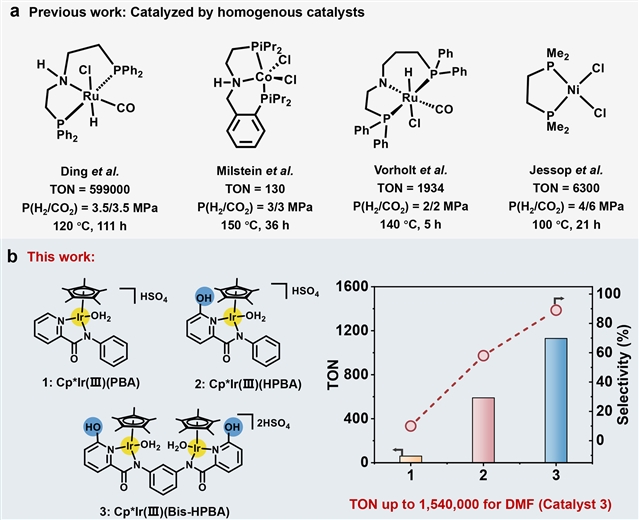
图2. 报道的均相催化剂与本研究设计的三种Cp*Ir(III)配合物的结构及其催化性能对比
确定3为最优催化剂后,系统考察了关键反应参数对其性能的影响。溶剂筛选表明(图3a),甲醇和乙醇等极性质子介质中的TON显著优于THF和水,基于成本与性能的综合考量,最终选用甲醇作为溶剂。DMA浓度从1 M增至4 M时(图3b),TON与选择性均呈单调递增趋势,高浓度胺有助于捕获甲酸中间体并抑制副产物生成。压力优化显示(图3c),TON随总压(1.0至6.0 MPa)近乎线性升高,高压促进了气体溶解并推动平衡向产物方向移动。在最优反应条件下,进一步探索了催化剂3用于DMF合成的催化潜力,结果显示,催化剂3在反应288 h后TON可达1 540 000(图3d)。这一卓越的催化性能使催化剂3跻身于迄今报道的用于CO2和H2对二甲胺进行N-甲酰化反应的最高效均相催化剂之列,显著优于先前的催化体系(图3e)。
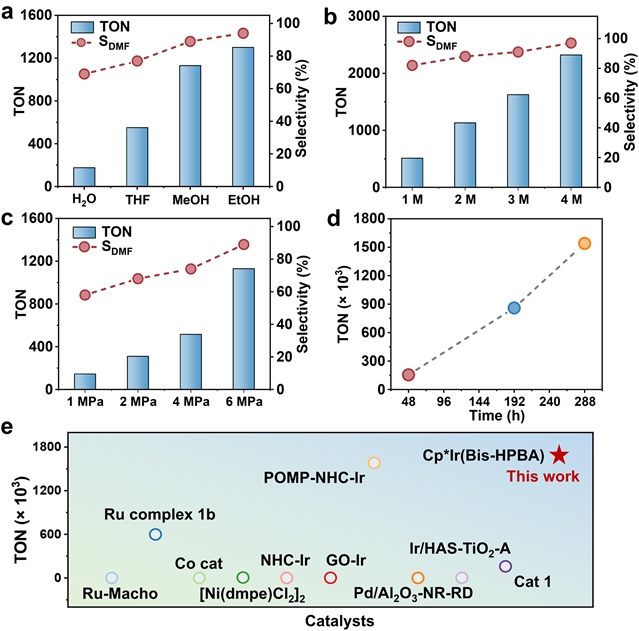
图3. Cp*Ir(III)(Bis-HPBA)催化二甲胺N-甲酰化生成DMF的性能。
进一步拓展了胺类底物范围,以评估催化剂3的普适性及双核Ir体系的官能团耐受性(图4)。实验结果表明,线性脂肪族胺(2a–2c)、含环状取代基的伯胺(2d–2f)以及环状仲胺(2g–2h)均能以92%–99%的高收率顺利转化为相应的甲酰胺,充分体现了该双核Ir体系优异的化学选择性。上述结果确立了催化剂3作为一种兼容性强、底物范围广泛的以CO2/H2为原料的胺甲酰化通用催化平台。
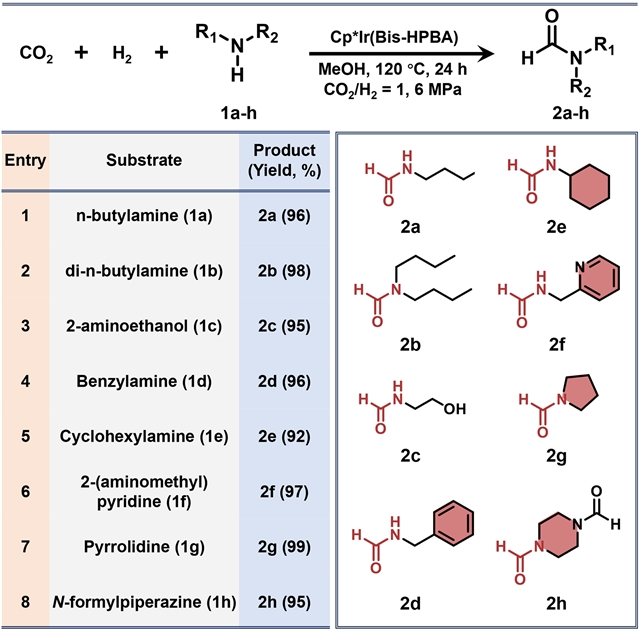
图4. Cp*Ir(III)(Bis-HPBA)催化各种胺的N-甲酰化产物
通过DFT计算考察了两种不同的反应路径(图5a):路径1体现了设计的双核协同机制,其中两个邻近的Ir位点协同活化不同底物;路径2模拟了传统的单核顺序路径,其中单个Ir中心独立完成所有基元步骤。在路径1中,两个邻近的Ir位点分别介导H2异裂生成Ir–H物种及DMA活化,随后CO2插入形成Ir–HCOO*中间体,继而与邻位活化的胺发生直接C–N偶联生成DMF,完成催化循环。相比之下,路径2中所有基元步骤均在同一Ir中心依次进行,DMA和CO2存在竞争配位,且DMFA向DMF转化过程中需借助额外甲酸分子促进质子转移。原位红外光谱(图5b)检测到DMA*、HCOO*和DMFA*等物种的特征峰强度随反应时间逐渐增强;其中1670 cm-1处归属于DMF分子O=C–N结构的特征峰,直接证实了最终产物DMF的生成。上述理论与谱学结果明晰了反应历程,为双核协同催化机制提供了有力支撑。
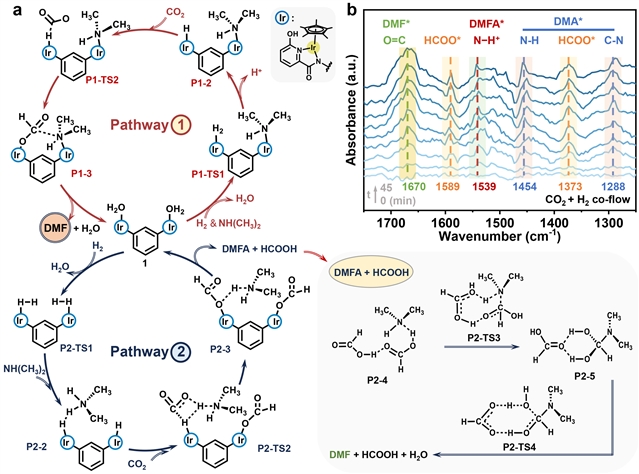
图5. 可能的反应机理图及原位红外测试
DFT计算得到的反应能量路径图(图6a、b)显示两种路径之间存在显著的能量差异。在路径1(双核协同路径)中,H2异裂/DMA活化(TS1)和CO2插入(TS2)两个过程的能垒分别为15.9和26.3 kcal mol-1。相比之下,在路径2(单核反应路径)中,整个反应体系中所有中间体和过渡态的能量均系统性偏高,其中CO2插入步骤的能垒(TS2)达到了35.9 kcal mol-1。该高能垒源于单个Ir活性中心难以在一级配位层内同时容纳CO2和DMA,而这种空间和电子的拥挤在双核机制中被完全规避。综上所述,DFT分析明确表明,双核协同路径(路径1)在能量上显著优于单核反应路径(路径2),为实验观察到的催化剂3优异性能提供了严谨的理论基础,从而构建起一个贯通催化剂设计、理论预测与实验观测的完整机理框架。
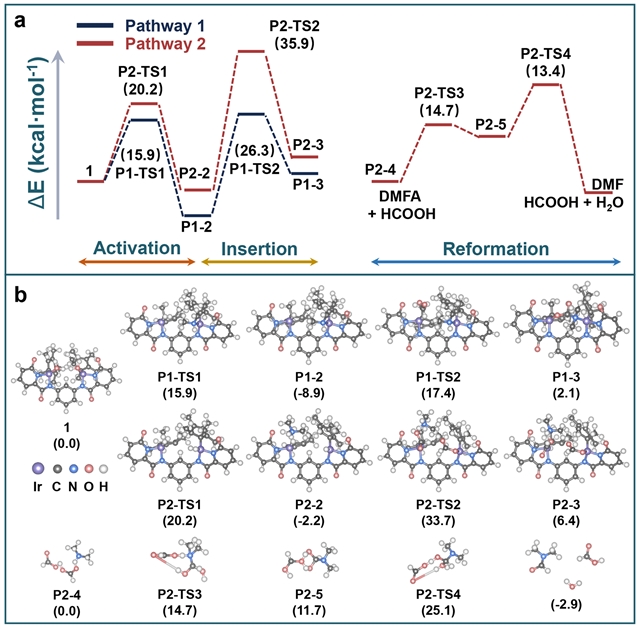
图6. 反应路径能量分布图
总结
综上,本研究提出一种配体工程与双活性位点相结合的策略,以解决二甲胺经CO2与H2催化N-甲酰化反应所固有的本征动力学难题:即在单一金属中心上对三种不同底物进行有序、高能垒活化。通过合理设计带有可调–OH官能团的酰胺类配体,合成了一系列结构明确的单核与双核Cp*Ir (III)配合物。其中,羟基功能化双核催化剂Cp*Ir(III)(Bis-HPBA)(3)实现了对DMF高达1540000的转化数,跻身已报道该反应中性能优异的均相催化剂之列。结合密度泛函理论计算与原位红外光谱开展的综合机理研究表明,催化剂3优异性能源于电子效应与空间效应的协同作用。具有给电子特性的?OH取代基增加了Ir活性中心的电子密度,从而极化Ir–H键并促进H2异裂。至关重要的是,双核结构中两个Ir位点的空间邻近性使得不同底物能够协同活化,有效地将决速的三分子碰撞转化为动力学上有利的类分子内过程,并消除了单核体系固有的底物竞争。这种双重优化大幅降低了H2裂解和CO2插入的能垒。这项工作建立了一个机理蓝图,其中多金属协同性与次级配位层效应协同作用,突破单中心催化剂的本征动力学局限。除DMF合成之外,本文所展示的设计理念,即利用邻近金属位点调控多底物协同活化,为开发能够在温和条件下将CO2转化为高附加值C1原料的下一代催化剂提供了一种广泛适用的设计原则。
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由德国化学会(German Chemical Society, GDCh)出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。