|
|
|
|
|
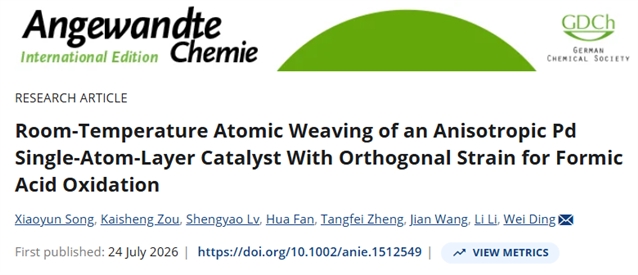
重庆大学丁炜Angewandte Chemie:室温原子编织正交应变Pd单原子层催化剂高效催化甲酸氧化 |
|
|
论文信息
研究背景
物质-能量转换器件的突破取决于催化材料性能边界的拓展,这要求催化剂能够应对一项根本性的双重挑战:在严苛条件下维持结构稳定性的同时,在温和环境中实现高反应活性。自支撑单原子层金属(SALs)以单原子厚度构成连续二维网络,兼具近100%的原子利用率与长程电子协同性,其面内相干、面外离散的量子界面为此提供了一个变革性平台。
重庆大学化学化工学院、先进电能源化学研究中心丁炜教授团队在国际化学期刊《Angewandte Chemie International Edition》报道了一种限域流动与室温原子编织技术,成功制备了长约100 nm、宽约10 nm、厚度仅为0.3 nm的钯金属单原子层(Pd SALs)。该技术利用金属单原子层晶格中直径依赖的自应变效应——沿长轴大于30 nm区域为压缩应变,沿短轴小于30 nm区域为拉伸应变——构建了应力相悖且方向正交的压缩-拉伸自应变网络。这一特殊网络赋予了两种相反的功能:压缩应变通过局域面外电荷增强吸附,促进电子给体作用,并沿约100 nm的长轴驱动强相互作用;拉伸应变则通过产生可及轨道促进脱附,抑制沿约10 nm短轴的电子耦合。由此,正交共应变网络诱导出此前未见报道的电子结构三重分裂,成功统一了超高CO吸附与HCOOH解离-吸脱附、高反应活性与高结构稳定性之间的矛盾,超越了传统催化极限。
在具体应用方面,拉伸应变诱导的晶格膨胀产生了双CO吸附位点,使CO吸附容量高达864.8 m2/g,为理论单层极限的3.7倍。压缩应变增强的电子给体作用加速了HCOOH解离,而拉伸应变产生的空轨道则促进了产物脱附,使得甲酸催化氧化质量活性达到12.3 A/mgPd,较传统Pd/C催化剂提升近49.1倍。同时,压缩应变有效稳定晶格以抵抗氧化脱附过程中的重构,拉伸应变则通过可逆反应物插入维持结构连贯性,从而在440小时加速衰减测试后仍保持89.4%的活性。在甲酸燃料电池中,该催化剂实现了618 mW/cm2的峰值功率密度和4.87 W/mgPd的比功率,并在100 mA/cm2下连续运行200小时表现出优异的耐久性。该工作为电催化领域活性-稳定性权衡问题提供了全新的解决范式,有力推动了高效能量转换技术的发展。
图文导读
方法策略:真空限域流动、室温原子编织精准构筑各向异性Pd单原子层。
研究工作所报道的限域流动和室温原子编织方法,是依托蒙脱土(Na-MMT)0.3-0.5 nm层间距作为纳米限域反应器,在真空条件下将Pd2+注入蒙脱土层间,利用流体在纳米空间的限域流动与载体黏附差异构筑具有尺寸各向异性的初始结构。利用原子级限域特性在室温条件下还原金属的同时抑制Pd原子的扩散、团聚行为,从而得到厚度仅~0.3 nm、长/短轴尺寸差异显著的条带状Pd单原子层,实现材料原子级精准调控。
结构特征:尺寸效应诱导产生正交压缩-拉伸共应变的弯曲Pd单原子层。
二维材料本身具有较高的表面能,需要通过应变弛豫实现结构稳定化。当从纳米反应器释放后,尺寸效应诱导产生压缩-拉伸共应变:直径大于30 nm区域通过面内Pd-Pd键长收缩形成压缩应变;直径小于30 nm区域强烈的收缩导致面内原子被挤出,面外键角扭转、产生拉伸应变,最终形成正交拉伸-压缩共应变的弯曲Pd单原子层。
通过TEM、AFM、三维重构和GPA相位分析完成完整结构解析:该结构具有尺寸各向异性,全域厚度约0.3 nm,证明了单原子层厚度;GPA分析进一步揭示了沿长轴方向0.5%-0.7%的压缩应变和沿短轴方向0.2%-0.3%的拉伸应变,证实了正交压缩-拉伸共应变网络的形成。
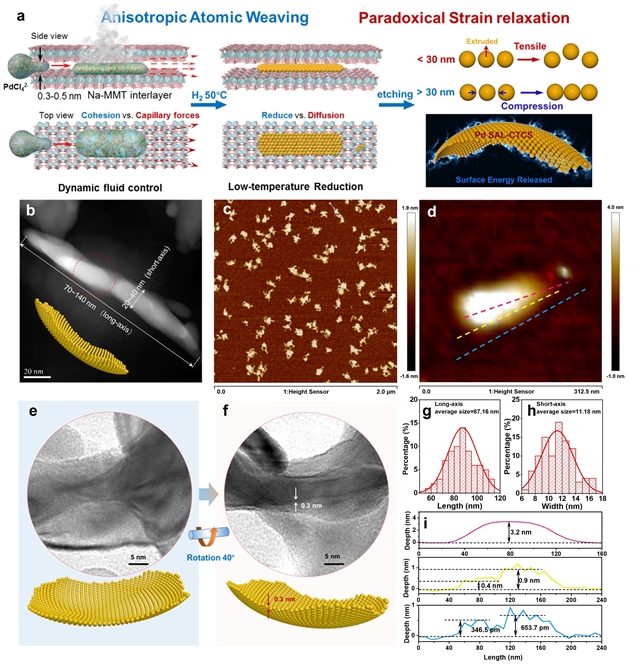
图1 Pd SAL-CTCS的三维结构。(a)合成流程示意图。(b)Pd SAL-CTCS的TEM图像及示意图。(c, d)Pd SAL-CTCS的AFM图像。(e, f)样品杆旋转40°前后Pd SAL-CTCS的TEM图像及示意图。(g)长轴方向和(h)短轴方向的尺寸统计。(i) (d)中标记线对应的高度分布图。
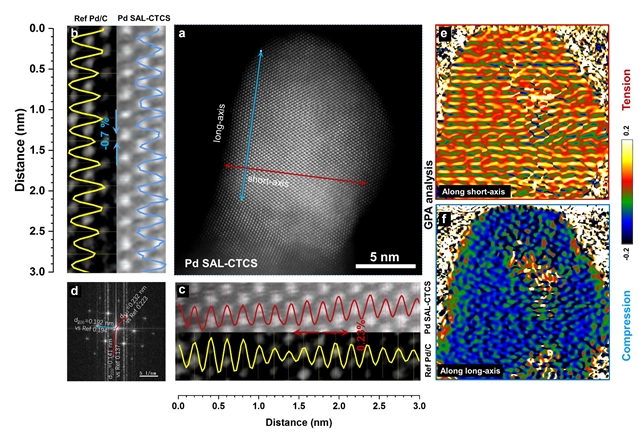
图2 Pd SAL-CTCS的应变分析。(a) Pd SAL-CTCS的HRTEM图像。(b)长轴和(c)短轴方向的Pd SAL-CTCS晶格参数分析及与Pd/C的对比。(d)Pd SAL-CTCS的选区电子衍射(SAED)图谱。(e, f)Pd SAL-CTCS的GPA应变分布图。
电子结构:正交应变打破轨道简并,构筑三重分裂能带结构。
该工作进一步研究了正交压缩-拉伸共应变对Pd电子结构的调控作用。紫外光电子能谱(UPS)、X射线吸收谱(XAS)和密度泛函理论(DFT)计算结果共同表明,弯曲诱导的晶格畸变打破了Pd原有的简并轨道,形成了明显的“三重分裂”电子结构。
具体而言,这种三重分裂的电子结构源于弯曲应变引起的晶格畸变,该畸变完全打破了立方晶场的对称性,使原本简并的d轨道发生显著能级分裂。具体而言,在Pd SAL-CTCS中,4dxy和4d(x2-y2)轨道向低能方向大幅移动,d带中心分别降至-2.30 eV和-2.16 eV;4dyz和4dxz轨道居中间能级,d带中心为-1.28 eV和-1.39 eV;而4dz2轨道则强烈聚集于费米能级附近,d带中心为-1.19 eV,成为该区域电子态的主要贡献者。这一行为与体相钯中d轨道在立方晶场下保持部分简并、所有态密度峰均紧邻费米能级的情况截然不同。进一步分析表明,这种三重分裂与材料固有的双重极化框架密切相关:两种SAL构型均表现出面外极化(费米能级升高),但Pd SAL-CTCS凭借拉伸应变诱导的轨道杂化,额外产生了稳健的面内极化;同时,长轴压缩应变将电子局域于z方向和短轴方向,形成方向性极化,从而创造出三种不同的成键状态——沿z轴(面外)的自由轨道、沿x方向(长轴)的压缩成键和沿y方向(短轴)的膨胀成键。这种三重分裂的电子结构使得优化得以同步实现:电子占据抬高的成键轨道以增强给电子能力,而压缩区域则产生降低的反键态以抑制电子耦合。由此产生的三维各向异性,与正交共应变网络的空间分离功能相结合,形成了强大的电子转移驱动力(E = 2.19–1.19 eV),其强度是传统钯催化剂的八倍(0.28–0.08 eV)。这一机制统筹协调了内在矛盾的过程:增强的给电子作用加速了甲酸解离,同时同步生成的空轨道则促进了产物脱附。
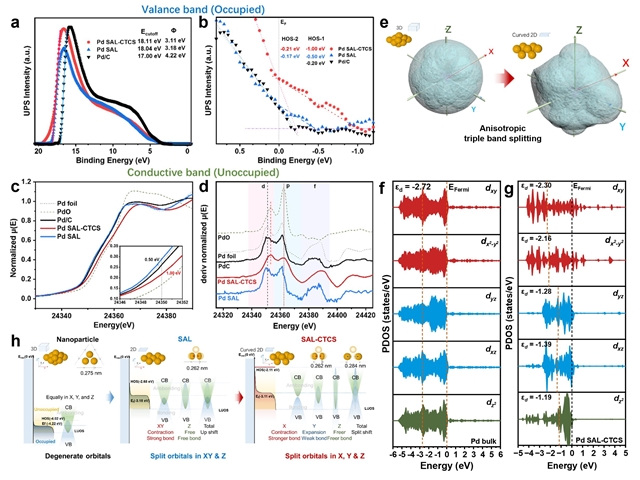
图3 Pd SAL-CTCS的电子结构。(a)不同催化剂的UPS谱图。(b)费米能级附近UPS谱图的局部放大视图。(c)Pd foil、PdO、Pd/C、Pd SAL-CTCS和Pd SAL的Pd K边XANES谱图。(d)Pd K边XANES谱图的一阶导数谱。(f)Pd bulk和(g)Pd SAL-CTCS中Pd 4d轨道的PDOS。(e,h)Pd SAL-CTCS三重分裂电子结构的示意图。
催化特性:超高的CO吸附,高效的甲酸活化与氧化能力。
电化学性能进一步验证了该结构设计的优势。在0.3 V vs. RHE下,Pd SAL-CTCS的甲酸氧化质量活性达到12.3 A/mgPd,约为商业Pd/C的49.1倍,是常规Pd SAL的10倍。经过20万圈、约440 h的加速耐久性测试后,催化剂仍保持89.4%的初始活性;相比之下,商业Pd/C在5000圈后即出现明显衰减。在直接甲酸燃料电池中,以该材料作为阳极催化剂时,峰值功率密度达到618 mW/cm2,质量比功率为4.87 W/mgPd;在100 mA/cm2恒电流条件下稳定连续运行200小时。这些结果说明,该策略不仅提升了半电池活性,也展现出面向燃料电池器件应用的潜力。
Pd SAL-CTCS的优异性能来源于正交压缩-拉伸共应变对吸附行为与表面动力学的协同调控。CO溶出测试显示,其CO吸附容量达到864.8 m2/g,显著超过理论单层吸附极限;定量分析得到CO/Pd比值为2.0,表明存在双重CO吸附。电化学原位ATR-FTIR进一步发现,Pd SAL-CTCS与电解液接触后,甲酸即可自发解离并形成极高覆盖度的CO中间体;施加电位后,约2/3的桥位吸附CO能够快速脱附。由此,催化界面既可维持较高的反应物/中间体覆盖度,又能实现快速氧化脱附。原位XRD还揭示了独特的反应路径:甲酸分子可自发嵌入Pd SAL-CTCS的原子间隙,并进一步促进甲酸分解。
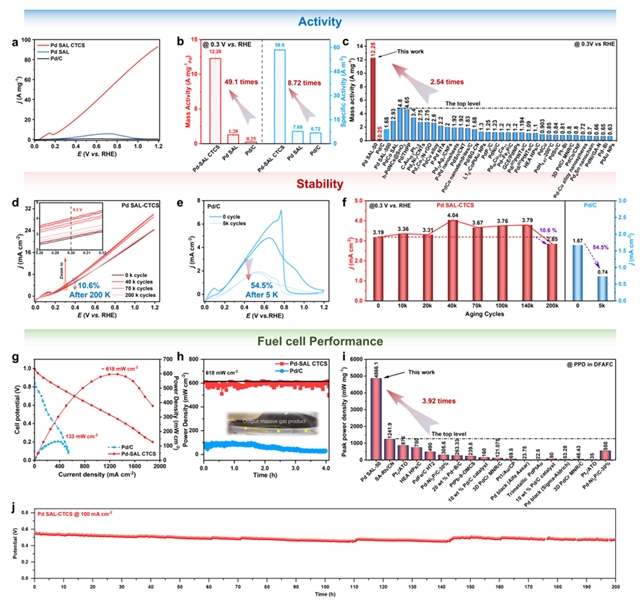
图4 催化剂的电化学性能。(a)不同催化剂在0.5 M HCOOH和0.1 M HClO4溶液中、扫描速率为50 mV/s下的正向扫描伏安曲线。(b)不同催化剂的质量活性和比活性。(c)近年来文献报道的不同FAOR催化剂质量活性对比。(d)Pd SAL-CTCS经40,000、70,000和200,000圈加速耐久性测试(ADT)后的CV曲线。(e)Pd/C经5,000圈ADT后的CV曲线。(f)Pd SAL-CTCS和Pd/C在ADT前后于0.3 V下的质量活性。(g)以Pd SAL-CTCS和Pd/C分别为阳极催化剂,商用Pt/C为阴极催化剂、3 M HCOOH和O2为反应物时的MEA极化曲线和功率密度曲线。(h)Pd SAL-CTCS和Pd/C作为DFAFC阳极催化剂在0.4 V下的放电曲线。(i)近年来文献报道的甲酸氧化催化剂峰值功率密度对比。(j)Pd SAL-CTCS和Pd/C作为DFAFC阳极催化剂在100 mA/cm2下的放电曲线。
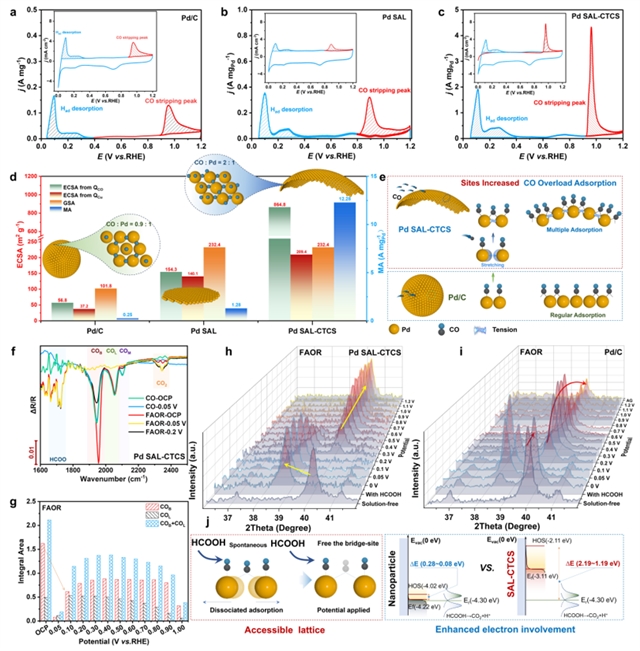
图5 (a-c) Pd/C、Pd SAL和Pd SAL-CTCS的CO溶出曲线。(d) 不同催化剂的CO-ECSA、Cu-ECSA、GSA和MA对比。(e) Pd SAL-CTCS和Pd/C的CO吸附过程示意图。(f) Pd SAL-CTCS在CO溶出或FAOR过程中的原位ATR-FTIR谱图。(g) Pd SAL-CTCS在FAOR过程中不同CO吸附峰面积的计算。(h) Pd SAL-CTCS和(i) Pd/C在FAOR过程中不同电位下的原位XRD谱图。(j) 可及晶格与增强的电子参与度协同提升Pd SAL-CTCS的FAOR活性。
结论
本工作发展真空限域流动和室温原子编织全新合成策略,利用单原子层尺寸依赖的应力变化,在连续弯曲Pd单原子层内构筑正交压缩-拉伸共应变网络。正交应变打破Pd简并轨道,生成三重分裂电子能带,并使每个Pd位点实现双重CO吸附,分离甲酸活化与产物脱附两类竞争过程,突破电催化剂设计中 Sabatier原理限制。该催化剂实现创纪录的超高 CO 吸附容量、49.1 倍提升的甲酸氧化活性、440 h 超长耐久性与 618 mW/cm2 燃料电池峰值功率密度。该研究证实,通过室温原子编织构建尺寸各向异性的弯曲单原子层、引入正交共应变是调节吸附-脱附固有矛盾的高效策略,为设计突破传统标度关系的催化材料提供了新的结构范式。
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由Wiley出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。