|
|
|
|
|
甲烷裂解耦合塑料氢解”广东以色列理工学院高希课题组Angew:甲烷等离子体耦合催化将PCL常压无溶剂条件下选择性解聚为γ-CL |
|
|
论文信息
摘要
塑料废弃物的化学回收长期受限于高能耗和苛刻的反应条件。本文报道了一种电气化的非热等离子体(NTP)催化策略,可在常压、无溶剂条件下,将聚己内酯(PCL)选择性氢解为高价值己内酯(CLs)单体。该策略以大气压甲烷(CH4)等离子体替代高压氢气(H2),以Ni/HY沸石催化剂替代贵金属催化剂,仅利用等离子体放电产生的废热,即可在150°C下实现PCL的完全转化(100%)和93.1%的己内酯收率。研究发现,等离子体产生的原位氢自由基与Ni位点协同再生HY沸石的Brønsted酸位点,驱动PCL烷氧键的选择性断裂,使γ-己内酯(γ-CL)在低温下即成为动力学和热力学双重优势产物。同时,等离子体极化效应促进HY与PCL之间的电子重新分布,将PCL解离能垒从2.29 eV显著降低至1.71 eV。与200°C下的热催化相比,协同等离子体催化使PCL转化率提升了8.77倍。作者进一步构建了光伏驱动的100 g批量反应系统,验证了该过程的可扩展性和去中心化应用潜力。本工作建立了一条将甲烷裂解与废塑料升级回收相集成的协同路径,为闭环聚合物升级回收提供了切实可行的技术方案。
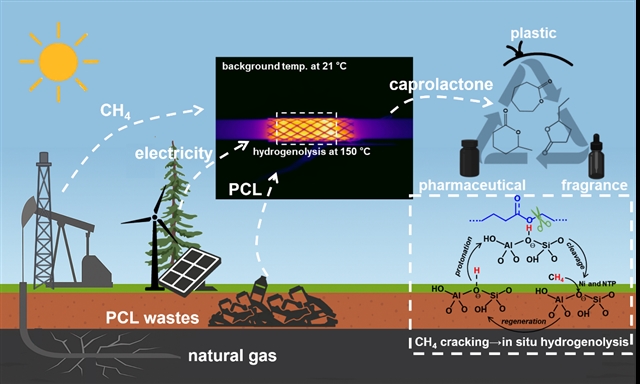
背景介绍
全球塑料消费所遵循的"生产-使用-丢弃"线性模式已引发了严峻的环境危机,迫切需要向循环经济转型。在这一背景下,聚酯类塑料因其巨大的全球产量和广泛的使用场景,成为可持续发展挑战的典型代表。与受限于材料降解的机械回收不同,化学回收通过选择性断裂酯键来回收原始品质的单体或高附加值化学品,为废聚酯塑料的资源化利用提供了变革性路径。
在聚酯家族中,可生物降解的聚己内酯(PCL)因其优异的生物相容性和渗透性,在组织工程、药物递送系统和农用薄膜等领域有广泛应用。然而,仅依赖自然生物降解进行末端管理意味着显著的经济损失——降解产物在化学上不可恢复且缺乏经济价值。因此,PCL的化学回收尤为迫切。尽管传统的热化学方法(如热解)可在无溶剂、常压条件下实现PCL解聚,但通常存在能耗高、选择性低的问题,产物组成复杂。
具体而言,PCL在400°C以上热解可获得多种有价化合物(如己二酸二丁酯、环戊酮等),但由于温度敏感的中间体易发生副反应,各产物的收率均较低。虽然催化剂(如Fe2O3、Al2O3、MgCl2等)可降低能垒并促进内酯生成,但实现高选择性地生成具有张力且高价值的γ-己内酯(γ-CL)仍极具挑战,同时受到热力学和动力学的双重制约。在传统热催化方法中,更稳定的ε-己内酯(ε-CL)可在温和条件下获得,而γ-CL的形成则需要更高温度来驱动PCL衍生片段的骨架重排。
非热等离子体(NTP)催化作为一项创新技术应运而生。NTP能在接近室温条件下产生高能电子和活性自由基,在降低反应温度的同时保持高反应活性。然而,如何将等离子体催化与塑料解聚高效协同,并在常压条件下实现高选择性、高收率的目标产物,仍是一个亟待解决的关键科学问题。
研究出发点 / 本文亮点
? 替代高压H2与贵金属:以常压甲烷等离子体替代高压H2作为氢源,以Ni/HY非贵金属催化剂替代贵金属,显著提升了过程的可持续性与经济性。
? 常压无溶剂高效转化:在150°C、无溶剂、无外加加热条件下,实现100% PCL转化率和93.1%己内酯收率,其中γ-CL为主要产物。
? 双重协同机制:(1)HY沸石Brønsted酸位点动态捕获等离子体自由基、持续驱动PCL质子化与断链;(2)等离子体诱导轨道极化降低PCL解离能垒,并空间选择性导向γ-CL环化。
? 8.77倍转化提升:在相同200°C条件下,等离子体催化的PCL转化率是纯热催化的8.77倍,严格排除了全局焦耳热效应。
? 200倍放大与光伏驱动:成功构建光伏供电的100 g批量平板双介质层DBD反应器,等离子体催化反应过程碳足迹仅1.13 kg CO2-eq/kg PCL,远低于直接焚烧(~2.3-2.5 kg)和化石路线生产ε-CL(~4.0-8.0 kg)。
图文解析
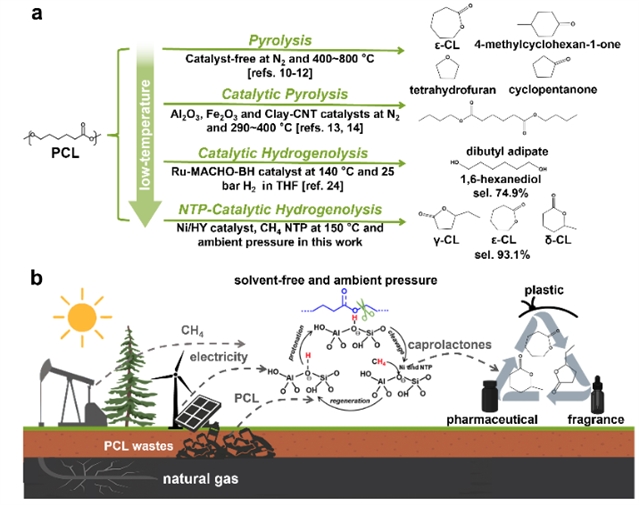
图1. (a) PCL热解及其他化学解聚方法的产品分布与反应条件;(b) 等离子体催化无溶剂氢解PCL为己内酯的工艺示意图,以清洁能源和天然气等离子体驱动。
如图1a所示,PCL热解在400°C以上虽然可获得多种有价值化合物,但各产物收率均较低,且温度敏感的中间体易发生副反应。引入催化剂可降低能垒并促进内酯生成,但高选择性地生成γ-CL仍受热力学和动力学限制。图1b展示了本文提出的等离子体催化工艺:以天然气(CH4)为等离子体源气,以清洁能源(光伏)驱动,在常压无溶剂条件下将PCL氢解为己内酯单体,实现了甲烷裂解与废塑料升级回收的协同集成。
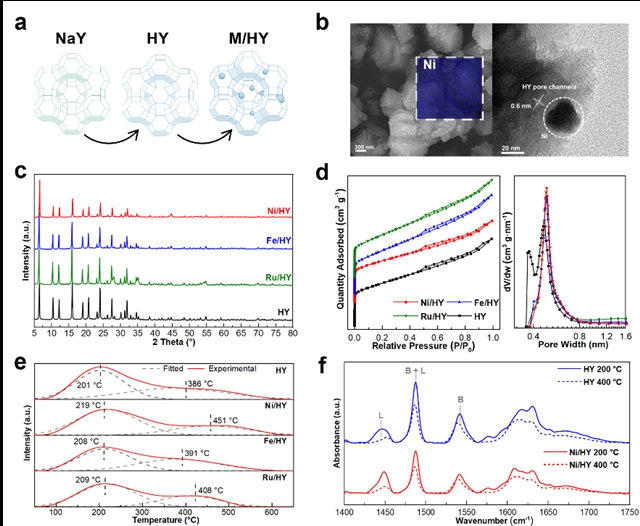
图2. Ni/HY催化剂的表征。(a) 催化剂负载结构示意图;(b) SEM和EDS元素映射;(c) XRD图谱;(d) N?吸附-脱附等温线及孔径分布;(e) NH3-TPD酸位点分析;(f) Py-IR吡啶红外光谱。
作者通过离子交换-浸渍法制备了M/HY系列催化剂。SEM和EDS映射(图2b)显示Ni金属颗粒均匀分散在HY表面,粒径主要集中在29-47 nm。TEM结果表明HY催化剂具有约0.6 nm的孔径结构。尽管Ni负载量为5.0 wt%,XRD图谱(图2c)中未观察到明显的金属Ni衍射峰,这是因为超小Ni前驱体主要迁移至0.46 nm的微孔中, BET分析显示负载后这些微孔基本消失。NH3-TPD结果(图2e)表明M/HY催化剂上同时存在弱酸位点(~200°C)和强酸位点(~400°C)。Py-IR定量分析(图2f)显示,负载5 wt% Ni后,Brønsted和Lewis酸位点密度分别从0.51和0.22 mmol/g(HY)降至0.33和0.27 mmol/g(Ni/HY),归因于金属负载引起的孔道部分堵塞和比表面积减少。
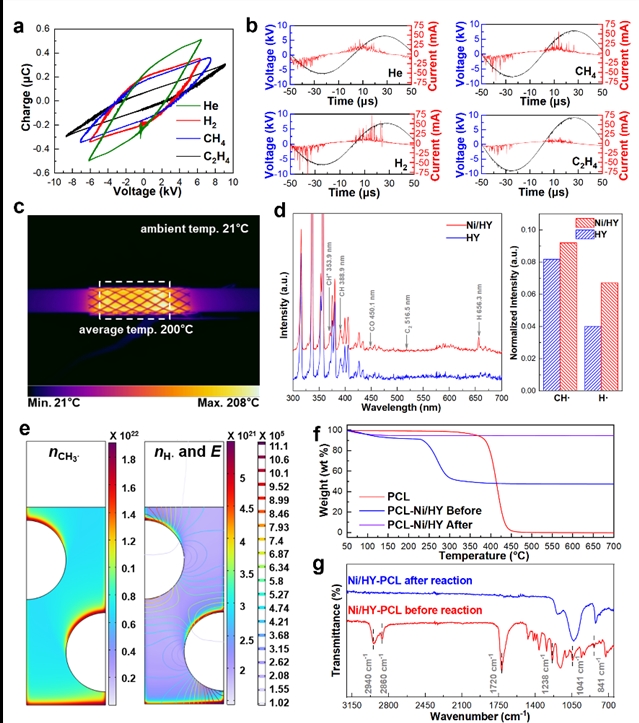
图3. 等离子体催化PCL氢解过程的电学和光学诊断。(a) 不同源气下的Lissajous图;(b) U-I曲线;(c) 温度分布;(d) OES发射光谱;(e) CH3·和H·自由基浓度及电场分布模拟;(f) 反应后残渣的TG曲线;(g) 反应前后FTIR光谱对比。
作者选用He、H2、CH4和C2H4四种不同含氢量的气体作为等离子体源气。Lissajous图(图3a)均呈平行四边形,表明等离子体为丝状放电模式。使用H2和CH4时放电更强烈。OES光谱(图3d)显示CH4等离子体中产生了CH+、CH·自由基(源于CH4的解离),以及CO(表明PCL在放电过程中发生分解)。656.3 nm处H谱线的出现证实了CH4分解过程中H自由基的生成。引入Ni后,CH和H自由基谱线强度显著增强,表明Ni位点进一步促进了CH4裂解产氢。模拟结果(图3e)显示CH3·和H·自由基主要分布在PCL-HY粉末和电极附近,表明Ni/HY和PCL的引入增强了局部电场,促进了CH4解离,提高了Ni/HY表面的H·浓度,从而推动了PCL的氢解反应。
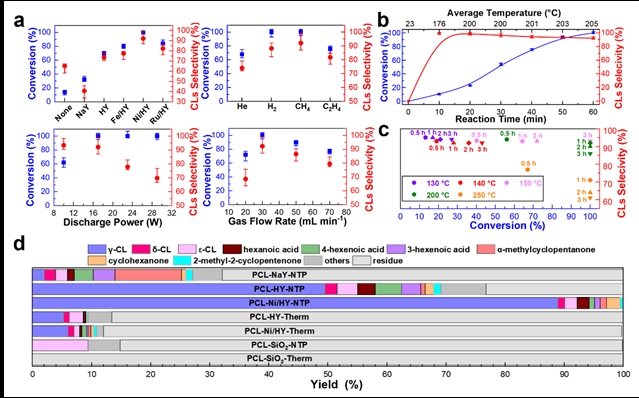
图4. 不同催化剂和反应条件下的PCL氢解性能。(a) 催化剂、源气、放电功率和气体流速对PCL转化率和CL收率的影响;(b) PCL转化率和CL生成随时间和温度的变化;(c) 反应时间和温度优化;(d) 液体产物分布。
如图4a所示,在严格的温度匹配对照实验中,200°C下纯热催化几乎不发生PCL分解,而在相同温度下NTP辅助过程使PCL转化率提升了8.77倍,严格排除了全局焦耳热效应。在等离子体条件下,裸HY沸石实现70.2% PCL转化率和73.6% CLs选择性;经Ni修饰后,PCL转化率和CLs选择性分别达到100%和92.1%。使用CH4作为源气时,尾气中检测到14 vol%的H2,证实了甲烷等离子体作为原位氢源的可行性。优化后(图4c),在150°C、3小时反应条件下即实现PCL完全转化,CLs收率达93.1%。对照实验(图4d)表明,PCL-Ni/HY-NTP的CL收率达92.1%(其中γ-CL 88.9%、δ-CL 1.1%、ε-CL 2.1%),远高于PCL-HY-NTP的51.7%。使用再生Ni/HY催化剂仍可实现100% PCL转化和90.9% CLs收率。XPS和TGA分析表明,反应后活性金属Ni?状态被有效保持,积碳量仅4 wt%,证实了该体系具有优异的抗积碳性能。
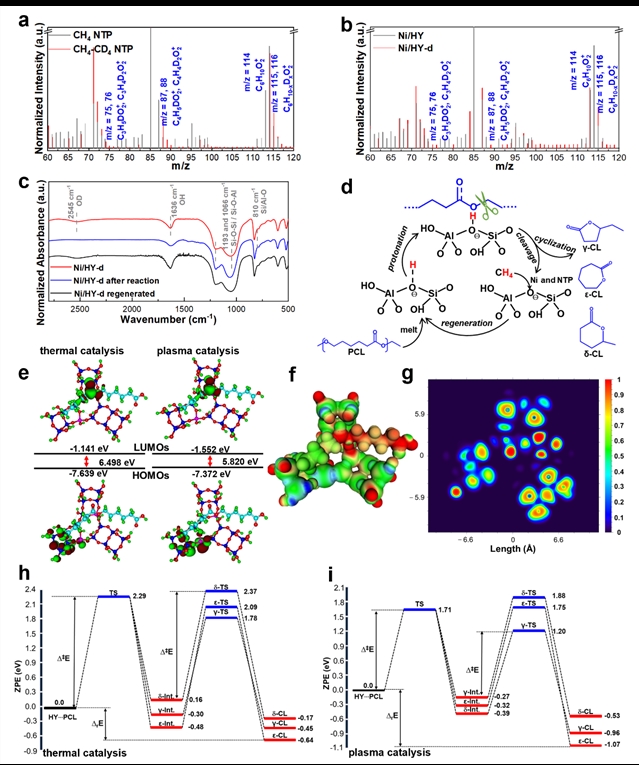
图5. CH4 NTP催化PCL氢解的H转移路径表征。(a) CH4和CH4-CD4混合源气下γ-CL的质谱;(b) 氘标催化剂下的质谱对比;(c) 反应前后Ni/HY-d的FTIR光谱;(d) 提出的H转移路径;(e) 前线分子轨道(HOMO/LUMO);(f) 电荷密度差图;(g) 电子局域函数(ELF);(h, i) 热催化与等离子体催化的反应坐标对比。
为阐明CH4等离子体在PCL氢解中的作用机制,作者进行了CD4和D2同位素标记实验。质谱结果(图5a, b)显示,使用CH4-CD4混合源气或氘标催化剂(Ni/HY-d)时,γ-CL产物中出现了氘代信号,证实了氢从Ni/HY催化剂向γ-CL的转移。FTIR光谱(图5c)显示Ni/HY-d在2545 cm-1处的O-D伸缩振动峰在反应后完全消失,而D2等离子体处理后可重新生成O-D基团。这构建了一个闭环H转移机制:等离子体产生的活性物种(H+和H·)再生表面Brønsted酸位点,后者随后介导PCL的解聚和环化。
DFT计算进一步揭示了反应机理。在热催化条件下,HOMO-LUMO能隙为6.498 eV,而在等离子体催化条件下降低至5.820 eV——主要归因于LUMO能量的显著稳定化(从-1.141降至-1.552 eV)。LUMO主要离域在PCL的反键σ*(C-O)和π*(C=O)轨道上,位于Brønsted酸位正上方,表明HY向PCL缺电子位点的电子供给被促进,增强了PCL的吸附和活化。电荷密度差图(图5f)显示PCL羰基区域存在明显的电子积累,支持质子化和C-O键断裂。ELF分析(图5g)进一步确认了羰基和醚氧上的孤对电子对质子化至关重要。
反应坐标分析(图5h, i)显示,在热催化和等离子体催化中,反应均由羰基质子化和C-O键断裂协同引发。关键区别在于能垒:热催化为2.29 eV,而等离子体催化降至1.71 eV。在热催化条件下,γ-CL的生成需要2.08 eV的相对活化能垒;而在等离子体催化条件下,γ-CL在-0.58 eV即可生成,能垒仅1.21 eV,证实了等离子体使γ-CL在低温下即成为动力学和热力学双重优势产物。
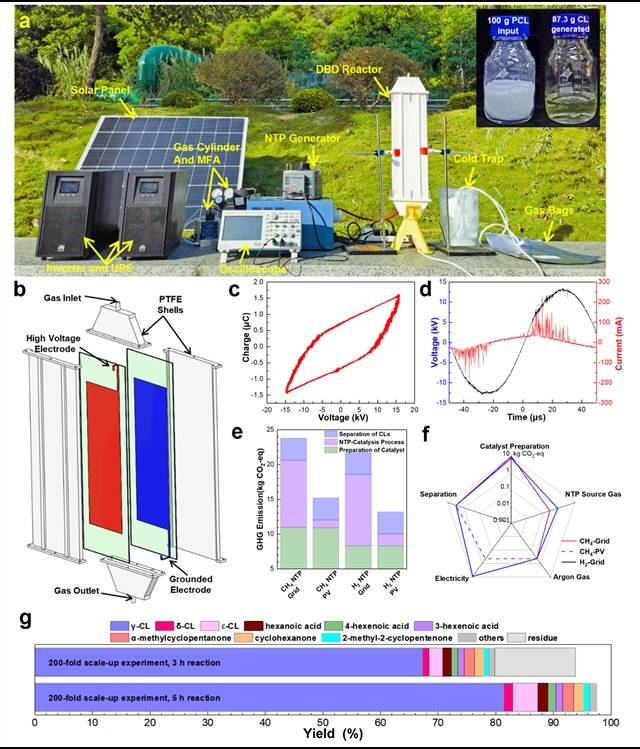
图6. 200倍放大实验。(a) 太阳能供电的实验装置;(b) DBD反应器爆炸结构视图;(c, d) 放大后Lissajous图和U-I曲线;(e, f) 不同条件下的温室气体排放;(g) 放大实验的产物分布。
为验证宏观工业可行性,作者构建了光伏(PV)驱动的等离子体催化PCL氢解示范装置(图6a),核心为平板双层DBD反应器(图6b),放电面积和间隙可调。放大后等离子体仍保持丝状放电模式,有效电容达243 pF,确认实现了大面积均匀放电。生命周期评估(LCA)显示,使用光伏供电可将温室气体排放从9.65 kg CO2-eq降至1.13 kg CO2-eq。 与传统基准相比,如PCL直接焚烧(~2.3-2.5 kg CO2-eq/kg)和化石路线生产ε-CL(~4.0-8.0 kg CO2-eq/kg),本策略的碳足迹(1.13 kg CO2-eq/kg PCL)显著更低,确认了其卓越的可持续性。200倍放大成功处理100 g PCL,CLs收率87.3%,虽然反应时间延长(5 h vs 3 h)且收率略有下降,但充分验证了该策略在更大规模塑料化学升级回收中的潜力。作者指出,未来可通过多点电极或流化床设计优化反应器,增强等离子体均匀性和自由基-催化剂接触效率。
总结与展望
本工作利用CH4等离子体在Ni/HY催化剂上将甲烷裂解与PCL解聚协同耦合,实现了由原位生成氢自由基驱动的无溶剂氢解反应。该策略验证了以常压CH4 NTP和Ni基催化剂替代传统氢解所需高压H2和贵金属催化剂的可行性,从而显著提升了过程可持续性。从机理角度,等离子体催化性能严格受双重协同机制支配:
第一, HY沸石框架提供稳健的Brønsted酸密度,动态捕获这些自由基并持续驱动PCL质子化。
第二,等离子体诱导的轨道极化提供了关键的电子调制,通过显著稳定LUMO能量,局域电场独特地降低了PCL初级解离能垒,并在空间上引导环化选择性导向γ-CL。
由此,在150°C低温下实现了100% PCL转化和93.1%己内酯收率。此外,通过定制设计的平板双层介质DBD反应器,作者成功执行了200倍放大的示范实验,连续处理100 g批量PCL。结合光伏供电系统实现完全离网运行,本工作不仅阐明了酯键活化的严格构效关系,更为可持续塑料升级回收提供了一个切实可行、去中心化且高度可扩展的技术蓝图。与传统的热化学方法相比,该等离子体催化氢解策略以空前的效率和可持续性实现了PCL的高选择性升级回收。
展望未来,放大过程中面临的传质问题(如H自由基分布不均和反应时间延长)可通过多点电极或流化床反应器设计加以解决。该技术平台可进一步拓展至其他聚酯塑料(如PET、PLA等)的升级回收,为构建去中心化的太阳能驱动塑料循环经济提供了广阔前景。
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由Wiley出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。