|
|
|
|
|
西湖大学王兆彬Angew:非共价相互作用调控的铬催化立体发散性羰基加成 |
|
|
论文信息
研究背景
手性分子具有相同的分子式和原子连接方式,但空间构型不同,往往表现出显著的生物活性差异。因此,如何通过立体发散合成精准获得不同的立体异构体,不仅是有机合成领域长期关注的前沿问题,也是药物研发中构建多样化候选分子的重要基础。β-氟代手性醇作为一类重要的含氟手性结构单元,广泛存在于药物和生物活性分子中。因此,其高效不对称合成,特别是立体发散合成,一直是有机合成领域关注的重要课题。目前,β-氟代手性醇类化合物的合成主要依赖手性环氧化合物的开环反应以及烯丙基化反应。然而,这些方法通常只能实现单一构型产物的选择性合成,如何从同一底物出发实现β-氟代手性醇类化合物不同立体异构体的精准合成,仍是一个亟待解决的关键问题。
自由基反应具有反应速率快、官能团兼容性好等特点,为功能分子的高效构建提供了独特的合成优势。其中,自由基参与的不对称羰基加成区别于传统不对称亲核羰基加成,为手性醇类化合物的合成提供了新的策略。然而,由于自由基中间体具有瞬态、高活性的特征,实现其立体选择性控制仍面临重大挑战。近年来,尽管自由基参与的不对称羰基加成反应已取得显著进展,但如何实现其精准的立体发散调控,目前仍鲜有报道。
文章概述
西湖大学王兆彬团队一直致力于铬催化自由基参与的不对称羰基加成反应研究,在反应模式拓展及立体选择性调控等方面取得了一系列重要进展。近日,该团队报道了一项基于非共价相互作用调控的铬催化立体发散羰基加成反应。作者以烯丙基氟氯为底物,通过调控配体与底物之间的氢键及π–π相互作用,实现了β-氟代手性醇不同立体异构体的发散合成。所得β-氟代手性醇产物可进一步通过衍生化转化为氟代糖衍生物,为复杂含氟手性分子的多样化、发散化合成提供了新的策略。相关结果发表在Angewandte Chemie International Edition上。
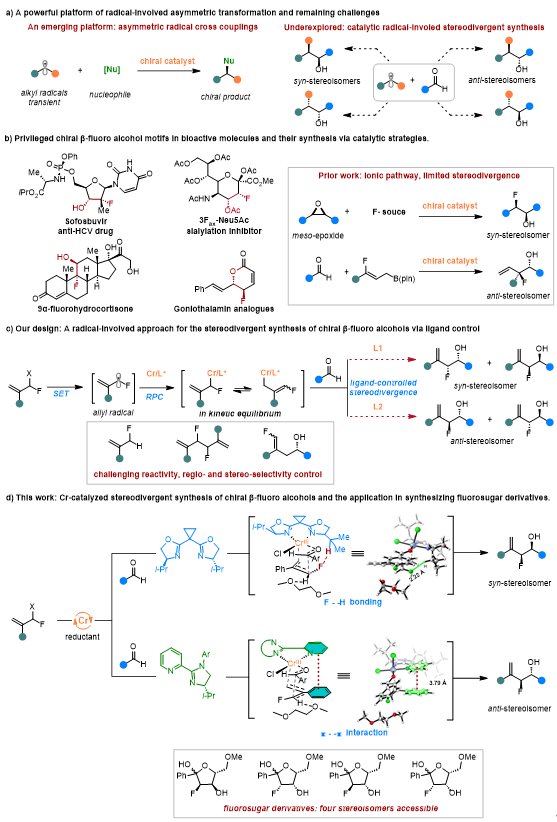
图 1. 立体发散性合成β-氟醇的研究框架:a. 自由基参与的不对称偶联与立体发散性合成的挑战。b. 手性β-氟醇的重要性以及目前的合成策略。c. 设计思路:通过涉及自由基的途径实现β-氟醇的立体发散性合成以及相应的挑战。d.本工作:铬催化的手性β-氟醇立体发散性合成及其在氟代糖衍生物合成中的应用。
反应条件优化:通过系统地条件筛选,研究团队确立了最优反应体系:以CrCl2为催化剂、手性双噁唑啉为配体、锰粉为还原剂、Cp2ZrCl2为解离试剂,并引入CoPC作为助还原剂。该体系可高效、高立体选择性地获得顺式β-氟醇产物(图 2)。配体筛选结果表明,双噁唑啉骨架对顺式选择性具有独特的适配性;而更换为吡啶-咪唑啉类配体则可翻转非对映选择性,优先生成反式产物。此外,使用THF/DME混合溶剂可显著提升反式产物的收率与立体控制效果(entry 12)。
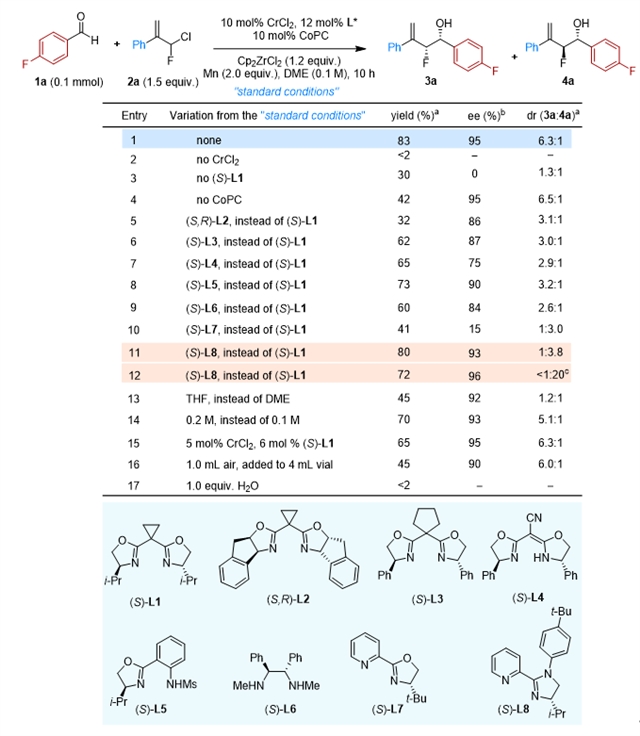
图 2. 反应条件优化。
顺式选择性反应底物范围:该方法对各类醛底物具备优异的普适性,无论是芳香醛还是脂肪醛,均可与氟氯底物高效反应,以高非对映选择性和高对映选择性构建顺式构型β-氟醇产物(图 3)。对于芳香醛体系:苯环上连有吸电子、给电子取代基的底物均能顺利反应,立体选择性优异。含氮、氧、硫的杂芳醛也可良好兼容。针对脂肪醛:该体系能够兼容正丁基、异丙基、叔丁基等不同位阻的烷基取代底物,同时兼容氯代烷基、苄醚、内烯烃、呋喃等多种敏感官能团。值得注意的是,手性醛参与反应时,产物立体构型主要由手性催化剂主导,底物自身的固有手性中心几乎不干扰反应立体选择性。另外,芳基或烷基取代的各类氟氯底物均能顺利参与转化,底物上取代基的电子效应不会显著影响反应效果,进一步证明了该催化体系的通用性与稳定性。
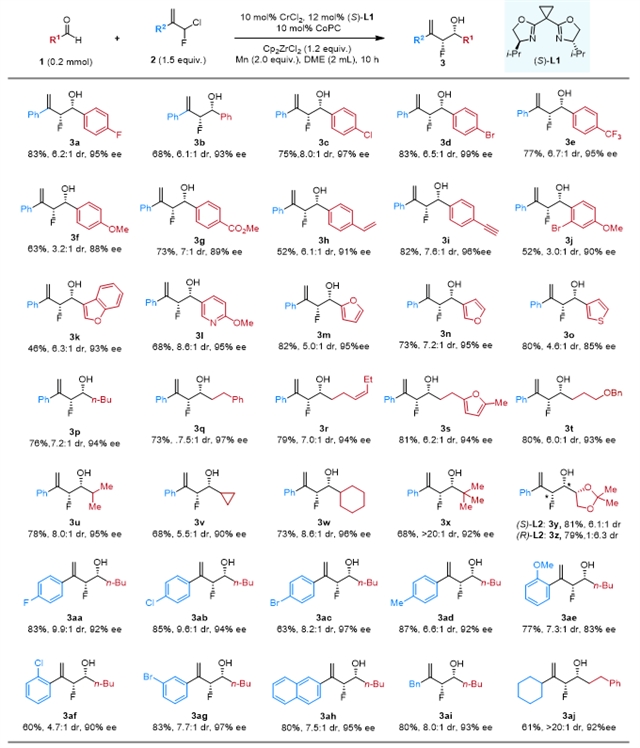
图 3. 手性顺式产物的合成。
反式选择性反应底物范围:对于反式产物,仅需将双噁唑啉配体替换为吡啶-咪唑啉配体,在相近反应条件下即可完全翻转立体选择性,高选择性构筑反式构型β-氟醇,实现了单一反应体系的立体可控切换(图 4)。底物拓展实验证明,该反式选择性体系具备很好的底物适用性。各类含吸电子、给电子取代基的芳香醛,以及含氮、氧、硫杂环的杂芳醛均能高效反应,立体控制效果优异。同时,该体系可兼容伯、仲烷基等不同位阻的脂肪醛,普适性广泛。手性醛底物也可顺利参与反应,高区域、高立体选择性得到对应的反式产物。该部分工作核心突破在于:仅通过简单配体结构调控,即可从同一套反应原料出发,精准实现顺式、反式产物的立体发散合成,彻底摆脱了底物固有构型的限制,为手性β-氟醇立体异构体的模块化、可控化合成提供了全新思路。
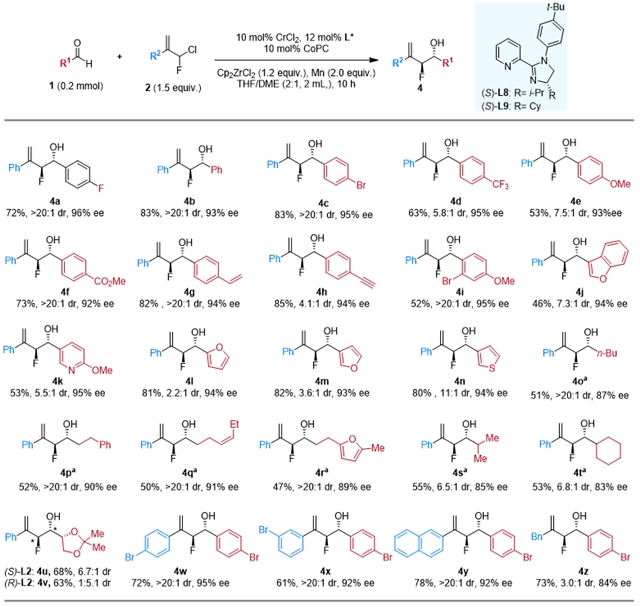
图 4. 手性反式产物的合成。
光/铬双催化体系:此外,研究团队成功地将该策略拓展至可见光介导的光/铬氧化还原双催化体系(图 5)。该体系在无需化学计量金属还原剂的温和条件下,依然展现出卓越的顺式选择性。各类芳香醛、杂芳醛及不同位阻的脂肪醛均能高效转化,专一性地生成顺式构型β-氟醇产物,且对苄醚、孤立烯烃、呋喃等敏感官能团表现出优异的耐受性。同样地,当使用手性底物(如手性香茅醛)时,反应的立体选择性仍由手性铬催化剂主导,精准可控地合成目标手性产物。此外,各类芳基、烷基取代的氟氯底物均能适配该双催化体系,以高收率、高立体选择性得到目标产物,进一步拓展了该合成策略的适用场景与合成价值。
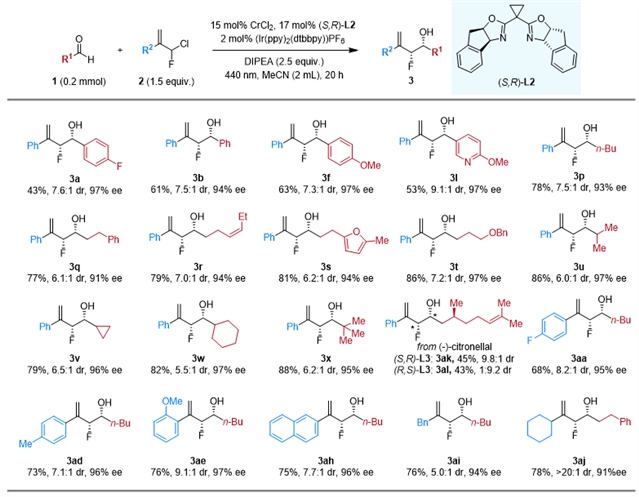
图 5. 光/铬双催化体系合成手性顺式产物。
合成应用:该策略核心的应用优势体现在氟代糖衍生物的立体发散合成(图 6)。依托配体可控的立体调控特性,研究团队从单一手性醛底物出发,通过切换不同构型、不同骨架的手性配体,精准构建出全部四种立体异构的β-氟醇中间体。随后经过两步简单转化(双羟化/氧化和环化)即可获得全部四种氟糖立体异构体。
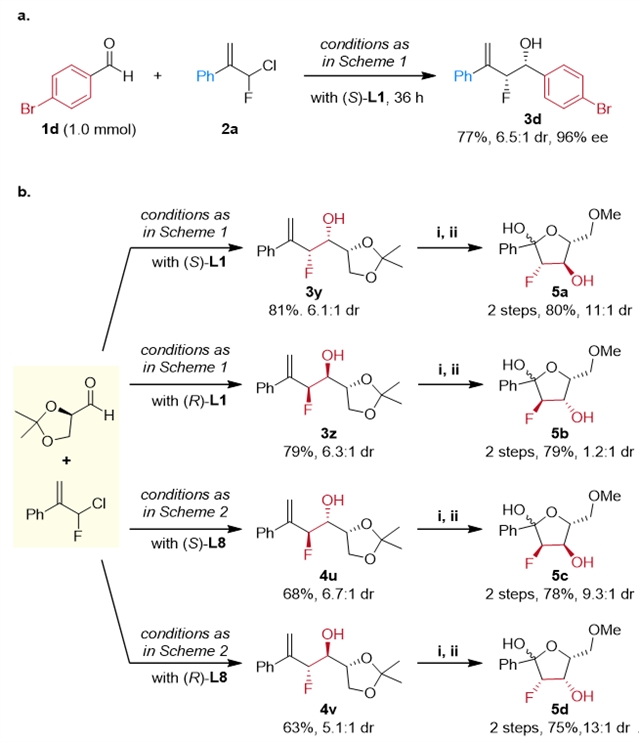
图 6. 合成应用:a. 放大规模制备实验。b. 氟代糖衍生物的立体发散合成。
机理研究:自由基捕获实验证实了α-氟代烯丙基自由基的存在。对照实验表明,CoPC可以作为助还原剂活化氟氯底物,而锰粉则充当还原剂实现二价铬的循环再生。动力学同位素效应(KIE)实验结果显示,羰基不对称加成步骤并非整个反应的决速步。非线性效应实验证明,该体系的手性诱导由“单配体-单核铬”活性中间体主导。基于上述实验,推测可能的催化循环如下:烯丙基氟氯底物经单电子还原产生氟代烯丙基自由基,随后被Cr(II)捕获生成烯丙基铬(III)物种。该中间体在配体调控下,通过Zimmerman-Traxler过渡态与醛发生立体选择性加成,生成铬醇盐中间体。最终,Cp2ZrCl2通过解离氧铬键促进产物脱除,同时锰粉将三价铬物种还原再生为活性二价铬催化剂,完成整个催化循环(图 7)。
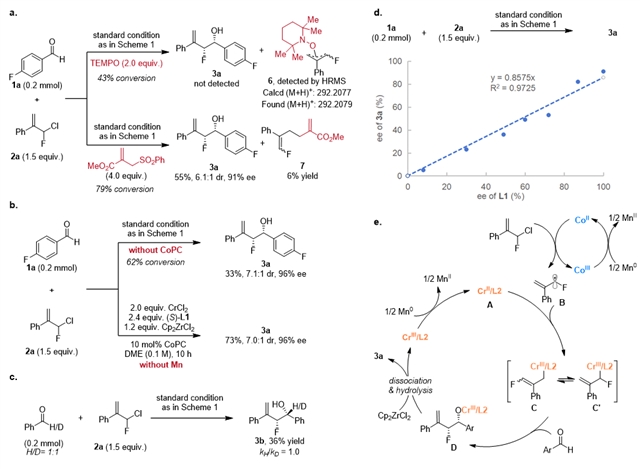
图 7. 机理研究:a. 自由基捕获实验。b. 控制实验。c. 竞争动力学同位素效应研究。d. 非线性效应研究。e. 催化循环。
DFT计算揭示调控机制:DFT计算表明两种配体依靠完全不同的非共价相互作用稳定过渡态,从而实现立体产物的精准切换(图 8)。顺式路径:在 (S)-L1 双噁唑啉配体体系中,底物氟原子与配体异丙基之间可形成特征氟氢键作用,结合空间位阻效应共同固定过渡态最优构型,大幅降低主反应路径能垒;而劣势过渡态缺失该稳定作用,且存在空间排斥效应,因此无法生成副产物,保障了优异的顺式立体选择性。反式路径:在 (S)-L8 吡啶-咪唑啉配体体系中,主要依靠底物苯环与配体芳香骨架之间的π-π堆积作用稳定优势过渡态,主导反式产物的选择性生成。
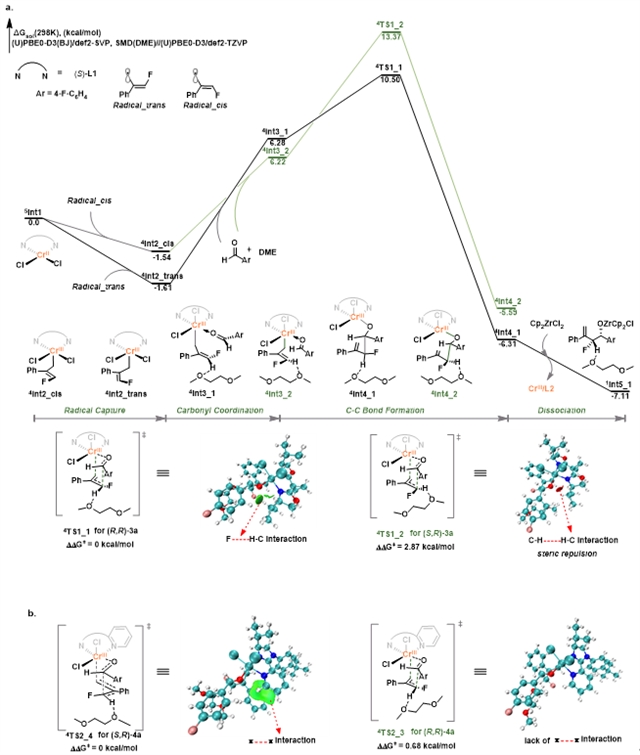
图 8. DFT计算:a. (S)-L1 介导的顺式产物反应路径与过渡态最优构型。b. (S)-L8 介导的反式产物过渡态最优构型。
结论
综上所述,王兆彬团队发展了一种基于非共价相互作用调控的铬催化立体发散羰基加成反应。该方法具有条件温和、底物适用范围广等特点,为β-氟代手性醇类化合物以及衍生物的立体发散合成提供了一种高效途径。此外,该工作揭示了非共价相互作用在调控自由基参与的金属有机中间体立体化学中的重要作用,为立体发散催化体系的设计与发展提供了新的思路。
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由Wiley出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。